Première utilisation clinique / Europe
Conduire le dispositif de l'état de préparation préclinique à une première utilisation clinique maîtrisée, avec l'investigateur, la procédure, les contrôles de sécurité et la décision suivante définis à l'avance.
Eclevar est un CRO spécialiste des dispositifs médicaux. Nous évaluons si une étude première chez l'homme est justifiée, jugeons si l'Europe est le bon lieu, sélectionnons le pays, l'investigateur et le centre, concevons et soumettons l'investigation, supervisons les premiers cas et transformons ce qu'ils montrent en une décision pour l'étape suivante.
La décision
La première utilisation clinique ne doit pas commencer parce que le prototype existe, parce qu'un jalon a été annoncé aux investisseurs ou parce qu'un pays semble offrir une voie de soumission rapide. La question est de savoir si l'incertitude résiduelle peut être levée chez un être humain, à un niveau de risque justifié, avec des contrôles qui rendent le résultat interprétable. Cinq domaines en décident.
Figure 1 · Cinq conditions avant le premier cas
Première utilisation clinique autorisée et maîtrisée
La mission
Une revue de travail structurée de votre dispositif, de vos preuves et de votre premier cas envisagé, qui aboutit à une position écrite.
Terminologie
Une étude de dispositif médical première chez l'homme met en jeu la première utilisation clinique, ou la première exposition, du dispositif expérimental, ou de la nouvelle configuration concernée, chez des participants humains. Le terme étant employé différemment selon les programmes, il faut dire précisément ce qui est premier : le dispositif, la configuration, l'indication, la procédure ou la destination. Une nouvelle indication ou une modification mineure de conception n'est pas automatiquement une première chez l'homme.
La FIH décrit un stade de développement plutôt qu'une catégorie réglementaire autonome. L'étiquette seule ne détermine ni la voie réglementaire applicable, ni la classification de risque, ni la taille d'échantillon, ni le modèle de surveillance, ni la procédure de soumission.
FIH et EFS de la FDA ne sont pas synonymes. Une EFS ne met pas nécessairement en jeu la première utilisation clinique du dispositif, et une étude première chez l'homme n'est pas automatiquement une EFS de la FDA. Une investigation clinique européenne ne doit pas être présentée comme une Early Feasibility Study de la FDA conduite en Europe, et n'est pas un équivalent européen du programme EFS.
Lieu
L'Europe est un choix clinique et opérationnel. Elle convient lorsque les investigateurs, la population, le parcours de soins et l'infrastructure correspondent au dispositif, et lorsque les observations pèseront dans la prochaine décision de développement mondiale.
L'Europe ne se choisit pas comme un raccourci réglementaire. Un lieu qui produit des premiers cas que personne ne peut interpréter n'est pas une voie rapide vers l'étape suivante. C'est une voie qu'il faudra parcourir deux fois.
Sélection
Ce ne sont pas trois décisions d'achat successives. Le pays fixe la voie juridique et éthique, le centre fixe ce qui peut être mesuré et rattrapé, et l'investigateur se trouve à l'intérieur du résultat. Choisissez-les ensemble, sinon l'un défait les autres.
Figure 2 · Cadre de sélection du pays et du centre pour une FIH européenne
Verrou. Un pays n'est retenu que lorsque les trois couches tiennent.
| Facteur de décision | Pourquoi il compte pour une FIH | Preuves requises |
|---|---|---|
| Expertise de l'investigateur | Les premiers cas peuvent être dominés par l'expérience de l'opérateur. | Volume de procédures, formation et expérience clinique pertinente. |
| Population de patients | Les premières observations doivent répondre à la question clinique visée. | Éligibilité au protocole et disponibilité au niveau du centre. |
| Infrastructure du centre | Le recours, l'imagerie et le soutien procédural peuvent être critiques pour la sécurité. | Installations, équipe, équipements et voies d'escalade. |
| Voie de soumission | Les exigences varient selon la juridiction et le type d'investigation. | Évaluation réglementaire et éthique en vigueur. |
| Logistique des dispositifs | Les dispositifs utilisés pour la première fois exigent une traçabilité et une maîtrise strictes. | Importation, stockage, traçabilité et retours. |
| Suivi et qualité des données | La sécurité et la fonctionnalité précoces peuvent exiger un suivi intensif. | Capacité de visites, plan de rétention et documents source. |
Figure 3 · L'expertise de l'investigateur sans le biais de l'investigateur
Technique, sélection des cas et gestion des complications dans des procédures comparables.
La procédure réalisée conformément au protocole approuvé et aux instructions d'étude applicables, avec les écarts consignés.
Des preuves interprétables sur les premiers cas
Les droits, la sécurité et le bien-être des participants priment sur les délais du programme ou les jalons commerciaux.
Des enregistrements contemporains, précis et complets.
Formation, recours, imagerie et suivi adaptés aux critères d'évaluation.
La réputation, l'enthousiasme et la disponibilité peuvent compter, mais ils ne remplacent pas la pertinence procédurale, la discipline de protocole, l'indépendance du jugement de sécurité, la qualité de la documentation et la capacité du centre. Nous ne publions pas non plus de délais d'approbation par pays, et aucun pays n'est universellement le plus rapide : les pratiques d'examen diffèrent selon la juridiction, le dispositif et le type d'investigation, et le calendrier s'apprécie dispositif par dispositif.
Conception et maîtrise
Un protocole de première chez l'homme justifie sa longueur par ce qu'il maîtrise, pas par ce qu'il recueille. La conception part de la décision que le promoteur doit prendre ensuite et remonte jusqu'au plus petit ensemble d'observations capable de la soutenir. Chaque cas précoce se déroule alors comme un cycle : il s'ouvre sur une confirmation de préparation et se referme sur une décision écrite.
Figure 4 · Cycle maîtrisé d'apprentissage sur les premiers cas
L'état du dispositif, l'éligibilité, le recueil du consentement éclairé, la préparation de l'équipe d'étude, la formation, l'imagerie, la capacité de recours et la documentation requise sont confirmés avant l'inclusion et avant le début de la procédure expérimentale.
La procédure réalisée conformément au protocole approuvé et aux instructions d'étude applicables, la manipulation, l'enchaînement et les difficultés étant consignés au fil de l'eau.
La sécurité péri-procédurale et la performance du dispositif sont revues par le moniteur médical dans une fenêtre définie.
Revue clinique, technique et de données de ce que le cas a montré, y compris les défectuosités et les écarts.
Poursuivre, modifier, suspendre ou arrêter, consigné avec le raisonnement et les preuves qui le fondent.
Le promoteur et les fonctions désignées de gouvernance de l'étude documentent si les conditions de poursuite définies au protocole sont réunies. Si une modification proposée du dispositif, du protocole, de la procédure ou d'une mesure de maîtrise du risque exige une soumission, une notification, une autorisation ou une approbation réglementaire ou éthique, cette exigence est satisfaite avant que la modification soit mise en oeuvre et, lorsque c'est requis, avant que les inclusions se poursuivent.
Sur la taille d'échantillon. Il n'existe pas de nombre standard. Le nombre de participants, le nombre de centres, l'échelonnement et les intervalles de revue dépendent de l'objectif clinique, de la maturité du dispositif, du profil de risque, des critères d'évaluation, de la population de participants et de la décision que l'étude doit soutenir. La norme ISO 14155:2026 éclaire la conception, la conduite, l'enregistrement et le compte rendu des investigations cliniques de dispositifs médicaux, mais elle ne prescrit pas de taille d'échantillon standard pour une première chez l'homme et ne détermine pas à elle seule la voie réglementaire applicable.
Sécurité
Une escalade conçue après le premier problème n'est pas une escalade. Trois choses sont réglées à l'avance, par écrit.
Toute étude première chez l'homme n'exige pas un DSMB ou un CEC. La surveillance indépendante doit se déterminer à partir du profil de risque, de la population, des critères d'évaluation et du plan de l'étude, et se justifier dans le protocole plutôt que se présumer.
Réalisation
Une seule gouvernance de programme sur quatre phases, intégrant les opérations cliniques, les soumissions réglementaires, la gestion des données, la biostatistique, la supervision médicale et le compte rendu des décisions.
Nous évaluons les preuves, la justification clinique et le risque résiduel, puis nous bâtissons le modèle de pays et d'investigateur.
Traite : si la première utilisation clinique est justifiée, et où.
Vous recevez : une position sur la maturité, les écarts nommés et une recommandation de voie à suivre.
Nous rédigeons le protocole, les critères d'évaluation, l'approche statistique et le cadre d'escalade, puis nous conduisons les soumissions réglementaires et éthiques dans le processus national propre à chaque pays. Les exigences varient selon le pays et le dispositif, et il n'existe pas d'approbation européenne unique et uniforme.
Traite : si l'étude peut être autorisée dans chaque pays retenu et exécutée telle qu'elle a été conçue.
Vous recevez : les autorisations obtenues, et des centres activés au regard des contrats, de la documentation, de la formation et de la préparation locale.
Nous conduisons la formation et le compagnonnage, l'activation, la confirmation de préparation avant chaque cas, le monitoring et la revue des données entre les cas.
Traite : si chaque cas est assez maîtrisé pour être interprétable.
Vous recevez : des décisions documentées entre les cas, avec la traçabilité du dispositif tout du long.
Nous consolidons les constats cliniques, techniques et opérationnels, leurs limites et l'incertitude résiduelle étant énoncées.
Traite : ce que les premiers cas soutiennent réellement.
Vous recevez : une recommandation de faisabilité, d'étude pivot ou de développement complémentaire, avec les hypothèses de planification de l'étape suivante.
Le terme de la mission n'est pas le seul verrouillage de la base de données. C'est une décision documentée sur ce qui doit se passer ensuite.
Expérience
Les disciplines qui rendent les premiers cas interprétables sont celles qui tiennent ensemble une investigation européenne multipays.
Figure 5 · Un protocole unique dans trois environnements nationaux
Une investigation clinique pré-marché randomisée, en ouvert et en cross-over, d'une sonde intermittente hydrophile compacte expérimentale pour femme face à des comparateurs marqués CE, conduite au Danemark, en France et au Royaume-Uni avec des périodes d'utilisation à domicile et un suivi structuré.
Enregistrement public : NCT05814211.
Il s'agissait d'une investigation clinique européenne pré-marché, ni d'une étude première chez l'homme ni d'une Early Feasibility Study de la FDA. Elle est présentée comme la preuve de disciplines de conduite multipays transposables, non comme une acceptation par la FDA ou une recommandation du promoteur. Aucun résultat clinique n'est présenté, et la contribution décrite se limite au périmètre contractuel d'Eclevar.
Traçabilité
Toutes les personnes présentées ne sont pas affectées à chaque programme, et un apport consultatif ne remplace pas les responsabilités réglementaires et cliniques du promoteur ou de l'investigateur. L'équipe de mission finale et les responsabilités individuelles sont confirmées pour chaque programme selon le dispositif, l'aire thérapeutique, les pays, le plan d'étude et le périmètre contractuel.
Directeur des opérations et responsable du cardiovasculaire
Mark dirige la stratégie clinique cardiovasculaire, en associant 25 ans d'expérience de chirurgien cardiaque consultant à une expérience directe de direction au sein d'un organisme notifié.
Directeur médical, orthopédie et rachis
Apporte son expertise en orthopédie et en rachis à l'apprentissage des opérateurs, à la définition de la procédure et à la qualification des investigateurs, avec une expérience en organisme notifié.
Conseillère clinique stratégique, opérations cliniques américaines
Dawn apporte un éclairage stratégique sur les opérations cliniques américaines et aide à vérifier si le modèle opérationnel européen proposé est praticable pour un promoteur américain et reste connecté aux attentes des centres, des promoteurs et de la conduite d'études aux États-Unis. Elle travaille avec les directions clinique, médicale, données et projet d'Eclevar en tant que conseillère stratégique externe.
Responsable des opérations cliniques, région DACH
Peut piloter la conduite par pays, par centre et sur les premiers cas : qualification des centres au regard de la procédure, ordre d'activation, monitoring autour des cas précoces et confirmation de préparation.
Directeur des données
Apporte son éclairage sur la gestion des données et la biostatistique : un recueil conçu pour que les observations précoces soient analysables, une cadence de revue assez rapide pour éclairer le cas suivant, et des analyses adaptées aux petits jeux de données.
Project Delivery Lead, France and United Kingdom
Soutient la conduite du programme sur les quatre phases : plan, dépendances, escalade entre les cas et un point de contact unique.
Prochaine étape
La mission au complet : ce que vous envoyez, et ce qui vous revient.
La revue est consultative. Elle ne produit pas d'autorisation réglementaire et n'engage aucune autorité ni aucun comité d'éthique sur une position.
Contenus officiels
Livres blancs, paroles de clients et publications produits par nos propres équipes et par nos partenaires : BSI, TÜV SÜD et RegenLab.
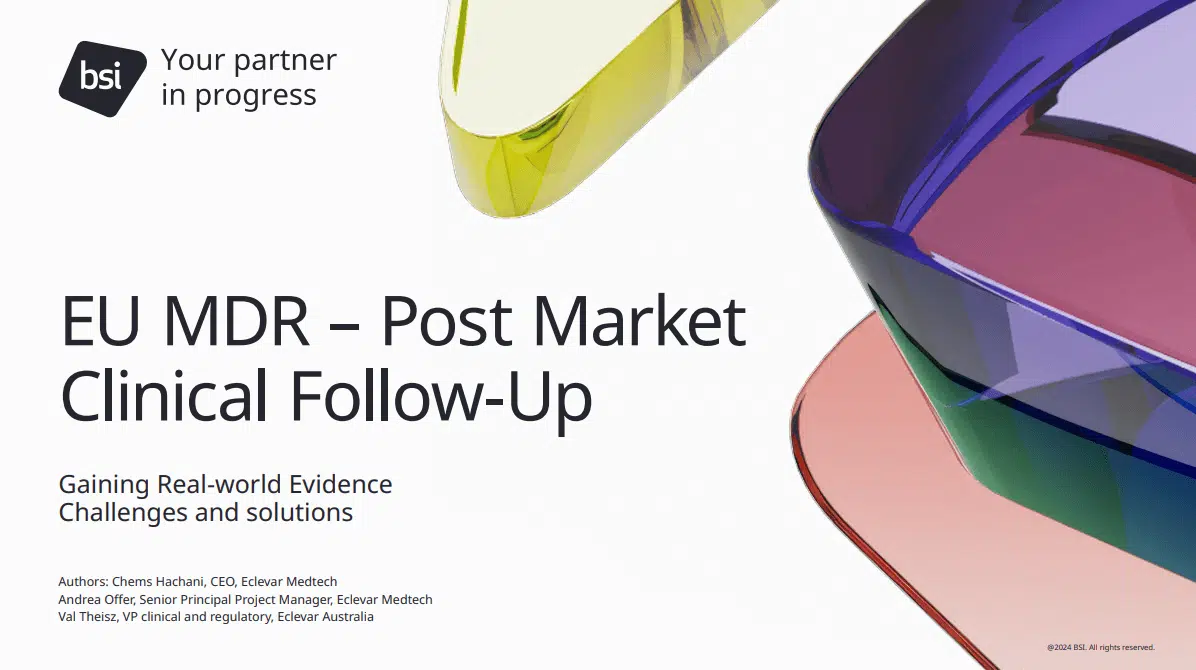
Livre blanc · BSI x Eclevar
Écrit avec l'organisme notifié BSI : un regard pratique sur ce que les données cliniques doivent démontrer sous le règlement (UE) 2017/745, et sur le niveau de qualité que les données doivent atteindre. C'est le même niveau qu'un jeu de données européen atteint avant d'être placé devant un évaluateur, quel qu'il soit.
Études PMCF · Médecine régénérative · 5 pays de l'UE
Eclevar conduit le programme PMCF de RegenLab sur les produits de plaies chroniques. Il s'agit d'une étude randomisée de 160 sujets dans 14 centres répartis dans 5 pays de l'UE, couvrant à la fois l'ulcère du pied diabétique et l'ulcère veineux de jambe. Le partenariat associe l'expertise ISO 14155 d'Eclevar à la plateforme Milo Studio, de la conception de l'étude jusqu'au rapport final.
« Eclevar, par son approche sur mesure et la plateforme avancée Milo Studio, représente un avantage stratégique majeur. »Antoine Turzi, CEO, RegenLab
Bientôt disponible. Breakthrough Device Technology sous le règlement européen sur les dispositifs médicaux, un livre blanc écrit avec TÜV SÜD, co-signé par le Dr Nikhil Khadabadi.
FAQ
Une étude de dispositif médical première chez l'homme met en jeu la première utilisation clinique, ou la première exposition, du dispositif expérimental, ou de la nouvelle configuration concernée, chez des participants humains. Le terme pouvant être employé différemment selon les programmes de développement, le promoteur doit dire précisément ce qui est premier : le dispositif, la configuration, l'indication, la procédure ou la destination. Une nouvelle indication ou une modification mineure de conception n'est pas automatiquement une première chez l'homme. La FIH décrit un stade de développement plutôt qu'une catégorie réglementaire autonome.
Oui. Une société américaine de dispositifs médicaux peut conduire une première utilisation clinique ou une autre investigation clinique en Europe, sous réserve des exigences européennes et nationales applicables. La décision doit dépendre de l'adéquation clinique, réglementaire et opérationnelle, non de l'hypothèse que l'Europe serait plus rapide ou moins exigeante.
Aucun pays ne convient à tous les dispositifs. Le bon pays est celui où la procédure est pratiquée en routine par des investigateurs appropriés, où la population éligible au protocole est accessible, où l'infrastructure soutient la procédure et ses options de recours, et où la voie de soumission peut être satisfaite. Nous bâtissons un modèle de pays par programme, pas un classement.
Il n'existe pas de nombre standard. Le nombre de participants, le nombre de centres, l'échelonnement et les intervalles de revue dépendent de l'objectif clinique, de la maturité du dispositif, du profil de risque, des critères d'évaluation, de la population de participants et de la décision que l'étude doit soutenir. La norme ISO 14155 et les exigences réglementaires applicables éclairent la façon dont le plan est justifié et maîtrisé ; elles ne prescrivent pas une taille d'échantillon standard pour une première chez l'homme.
Non. La première chez l'homme décrit un stade de développement. Une Early Feasibility Study de la FDA est une investigation clinique limitée d'un dispositif tôt dans son développement, portant en général sur un petit nombre de sujets pour évaluer le concept de conception du dispositif quant à la sécurité clinique initiale et à sa fonctionnalité ; ses constats peuvent orienter des modifications du dispositif. La guidance EFS de la FDA traite des demandes IDE pour les études de faisabilité précoce de dispositifs à risque significatif, y compris certaines études premières chez l'homme. Une EFS ne met pas nécessairement en jeu la première utilisation clinique du dispositif, et une étude FIH n'est pas automatiquement une EFS de la FDA. Une investigation clinique européenne ne doit pas être décrite comme une EFS de la FDA conduite en Europe ni comme un équivalent européen du programme EFS de la FDA.
Les données cliniques produites hors des États-Unis peuvent être prises en compte par la FDA, sous réserve de ses exigences sur l'acceptation de telles données, notamment les standards de conduite, la protection des participants et la qualité des données. Qu'un jeu de données se révèle utile dépend du plan, de la population et des critères d'évaluation, si bien que cette intention se traite pendant la rédaction du protocole.
Par une voie définie plutôt que cas par cas. Chaque observation est documentée au fil de l'eau, revue sur les plans clinique et technique, et évaluée au regard du dossier de risque ainsi que de son impact réglementaire et éthique avant toute modification. Certains ajustements sont des affinements opérationnels au sein du protocole approuvé. D'autres exigent une modification formelle et, selon la juridiction, une soumission, une notification ou une approbation avant que le cas suivant se déroule.
