De la stratégie clinique IDE et de la planification de l'étude jusqu'à la qualification des centres américains, à l'exécution coordonnée, à la gestion des données, à la biostatistique et aux rapports, avec le prochain jalon de preuve américain ou européen pris en compte dès le départ.
L'investigational device exemption (IDE) est le cadre réglementaire qui autorise l'utilisation d'un dispositif expérimental dans une étude clinique. Une étude à risque significatif (SR) exige l'approbation du dossier IDE par la FDA et l'approbation de l'IRB avant de commencer. Une étude à risque non significatif (NSR) suit des exigences IDE allégées, sans dossier IDE déposé auprès de la FDA.
ECLEVAR prend en charge le volet clinique : stratégie, travail sur le protocole et les critères d'évaluation, qualification des centres américains, démarrage, coordination du monitoring, circuit de vigilance, gestion des données, biostatistique et rapports.
Dans le cadre IDE applicable aux dispositifs médicaux, le promoteur conserve ses responsabilités réglementaires. ECLEVAR réalise les activités cliniques, opérationnelles, de données et de rapport prévues au contrat, selon un modèle de responsabilité et de gouvernance documenté.
Les ressources réglementaires et opérationnelles américaines propres au programme sont confirmées lors du cadrage de l'étude et documentées avant le début des activités.
Quatre situations amènent les promoteurs jusqu'à nous, et chacune change ce que nous faisons en premier.
Vous voulez l'avis de la FDA avant de vous engager sur une conception. Nous aidons à décider quelles questions méritent d'être posées, et nous construisons le contenu clinique qui les soutient.
Le dispositif et le plan existent. Les sections cliniques, les éléments d'analyse de risque et les preuves issues des investigations antérieures restent à assembler et à tenir cohérents. Nous produisons ces éléments avec votre responsable réglementaire.
Aucune inclusion n'a encore commencé. Les contrats, les soumissions à l'IRB, la formation, la traçabilité des dispositifs et la mise en place du monitoring doivent arriver dans le bon ordre. Nous coordonnons cette séquence selon un modèle de responsabilité et de gouvernance documenté.
Les inclusions sont en retard, la qualité des données dérive, ou les responsabilités n'ont jamais été attribuées. Nous évaluons ce qui est récupérable et nous reconstruisons la supervision.
L'accompagnement d'une étude IDE sur dispositif médical va de la stratégie clinique au rapport final. Le périmètre est fixé programme par programme, et toutes les activités ci-dessous ne s'appliquent pas à chaque étude.
Chaque étape se ferme sur une décision et un document, pas sur un point d'avancement. La prise de contact avec les centres ne commence pas avant que le dispositif, la base de preuves, la population, la procédure et les critères d'évaluation soient compris.
| Étape | Décision à prendre | Livrable | Responsable senior | Risque évité | Verrou vers l'étape suivante |
|---|---|---|---|---|---|
| 1. Revue de préparation et des preuves | Le dispositif est-il prêt pour une étude américaine, et à quel stade ? | Évaluation du stade de développement, liste des lacunes de preuve | Médecin référent de l'aire thérapeutique, opérations cliniques | Une étude bâtie sur des hypothèses que les données ne soutiennent pas | Stade, destination du dispositif et lacunes actés par écrit |
| 2. Planification de la Pre-Submission et de l'IDE | Quelles questions méritent d'être posées à la FDA ? | Stratégie de questionnement et contenu clinique du dossier | Responsable de la stratégie clinique, avec le responsable réglementaire du promoteur | Un échange avec la FDA consacré à des questions qui ne changent rien | Le promoteur valide le jeu de questions |
| 3. Protocole, maîtrise des risques et conception opérationnelle | Ces critères d'évaluation peuvent-ils être recueillis de façon homogène dans des centres réels ? | Éléments du protocole, justification des critères d'évaluation, éléments d'analyse de risque | Médecin référent de l'aire thérapeutique, biostatistique | Un protocole défendable sur le papier, inapplicable en salle d'intervention | Critères d'évaluation, charge de visites et hypothèses d'analyse alignés |
| 4. Faisabilité investigateurs et centres | Quels centres ont les patients, le volume et la capacité ? | Profil de centre, rapport de faisabilité, liste courte d'investigateurs | Responsable de projet clinique États-Unis | Des centres activés qui ne peuvent pas inclure la population | Liste courte acceptée, hypothèses d'inclusion documentées |
| 5. Coordination FDA, IRB et démarrage des centres | Qu'est-ce qui est exigé avant que cette étude puisse commencer ? | Plan d'activation, appui à la soumission IRB, circuit de formation et de traçabilité | Responsable du démarrage de l'étude | Décisions FDA et IRB traitées comme une seule ; un centre démarré sans autorisation | Autorisations applicables documentées centre par centre |
| 6. Conduite de l'étude, monitoring, sécurité et supervision des données | L'étude produit-elle des données exploitables, et se déroule-t-elle comme approuvé ? | Plan de monitoring et rapports de visite, circuit d'escalade de sécurité | Responsable de projet clinique, gestion des données, qualité | Découverte tardive d'une dérive du protocole ou de données sources manquantes | Inclusions, déviations et qualité des données dans les seuils |
| 7. Gel de la base, rapports et transition vers l'étude suivante | Que soutient cette étude, et que reste-t-il à démontrer ? | Base de données propre, sorties statistiques, rapport d'étude clinique | Responsable données et biostatistique, rédaction médicale | Une étude terminée qui ne répond à aucune décision à laquelle le promoteur fait face | Rapport accepté, prochaine étape de preuve définie |
Décision à prendre. Le dispositif est-il prêt pour une étude américaine, et à quel stade ?
Responsable senior. Médecin référent de l'aire thérapeutique, opérations cliniques
Risque évité. Une étude bâtie sur des hypothèses que les données ne soutiennent pas
Décision à prendre. Quelles questions méritent d'être posées à la FDA ?
Responsable senior. Responsable de la stratégie clinique, avec le responsable réglementaire du promoteur
Risque évité. Un échange avec la FDA consacré à des questions qui ne changent rien
Décision à prendre. Ces critères d'évaluation peuvent-ils être recueillis de façon homogène dans des centres réels ?
Responsable senior. Médecin référent de l'aire thérapeutique, biostatistique
Risque évité. Un protocole défendable sur le papier, inapplicable en salle d'intervention
Décision à prendre. Quels centres ont les patients, le volume et la capacité ?
Responsable senior. Responsable de projet clinique États-Unis
Risque évité. Des centres activés qui ne peuvent pas inclure la population
Décision à prendre. Qu'est-ce qui est exigé avant que cette étude puisse commencer ?
Responsable senior. Responsable du démarrage de l'étude
Risque évité. Décisions FDA et IRB traitées comme une seule ; un centre démarré sans autorisation
Décision à prendre. L'étude produit-elle des données exploitables, et se déroule-t-elle comme approuvé ?
Responsable senior. Responsable de projet clinique, gestion des données, qualité
Risque évité. Découverte tardive d'une dérive du protocole ou de données sources manquantes
Décision à prendre. Que soutient cette étude, et que reste-t-il à démontrer ?
Responsable senior. Responsable données et biostatistique, rédaction médicale
Risque évité. Une étude terminée qui ne répond à aucune décision à laquelle le promoteur fait face
Les inclusions ne commencent pas avant que toutes les autorisations applicables soient acquises. Pour une étude à risque significatif, l'approbation du dossier IDE par la FDA et l'approbation de l'IRB sont deux revues indépendantes ; les exigences dépendent de la qualification SR ou NSR.
Même des études scientifiquement solides peuvent être retardées ou affaiblies par des problèmes d'exécution évitables. Six reviennent régulièrement, et chacun appelle une parade qui doit intervenir plus tôt que les promoteurs ne l'imaginent.
Maîtrise. Les constats de faisabilité sont réinjectés dans le protocole avant sa finalisation, de sorte que la conception est confrontée à la façon dont la procédure est programmée et dotée en personnel.
Maîtrise. Chaque critère d'évaluation est repris avec sa source, son moment de recueil et la personne qui l'enregistre. Les critères dépendant d'un équipement sont traités par un ajustement du protocole, une planification du matériel, une évaluation centralisée ou la sélection des centres.
Maîtrise. La sélection des centres s'appuie sur un volume d'interventions documenté et sur un circuit d'adressage décrit, pas sur l'intérêt porté à la technologie.
Maîtrise. L'expédition, le stockage, l'utilisation, le retour et la réconciliation sont définis avec le registre de formation avant l'activation d'un centre.
Maîtrise. Un modèle de responsabilité écrit nomme qui décide, qui exécute et qui escalade pour chaque activité, y compris celles que le promoteur conserve.
Maîtrise. Le jalon suivant est énoncé dès la conception, et les variables dont il a besoin sont recueillies ici.
Une étude de faisabilité précoce ou une première étude IDE est rarement la dernière. L'étape suivante peut être une étude pivot américaine, une investigation clinique pivot européenne, ou un programme coordonné sur les deux territoires. Ce choix change ce que la présente étude doit recueillir : population, critères d'évaluation, durée de suivi et normes de données.
Les exigences restent propres à chaque juridiction. Une approbation de la FDA n'implique pas une acceptation européenne, et une autorisation européenne n'implique pas une acceptation par la FDA. Ce qui peut être planifié à l'avance, c'est la conception, jamais l'issue d'un examen.
Travaux liés : études de faisabilité précoce, la planification des preuves de l'EFS jusqu'à l'étude pivot, la stratégie Pre-Submission FDA et EFS, et les études de faisabilité précoce en cardiologie structurelle.
Chaque programme est gouverné par des responsables seniors du médical, des données et de la qualité. Le modèle de réalisation est ensuite configuré selon le dispositif, l'aire thérapeutique, le stade de l'étude, la géographie et le périmètre contractuel.
Ancien responsable d'équipe et évaluateur clinique senior en organisme notifié · Chirurgien cardiaque
Mark dirige la stratégie clinique cardiovasculaire et en cardiologie structurelle sur les programmes IDE, en combinant 25 ans d'expérience de chirurgien cardiaque consultant et une expérience directe de direction senior au sein d'un organisme notifié. Il confronte l'étude à la destination du dispositif, aux revendications, à la population et à la procédure avant qu'un centre ne soit approché.
Étapes 1 et 3, et les points de contrôle cardiovasculaires concernés. Équipe de direction
Étapes 1 et 3, et les points de contrôle concernés en orthopédie et rachis. Équipe de direction
Étapes 3, 6 et 7, et la revue de gel de la base. Gestion des données cliniques

Étapes 5 et 6, et les revues de démarrage et de gel de la base. Équipe de direction
Les biographies complètes sont sur la page de l'équipe de direction. Les fonctions passées sont mentionnées à titre de contexte biographique uniquement. ECLEVAR MedTech est indépendant, n'est affilié à aucun organisme notifié et n'est cautionné par aucun.
La conduite d'une étude IDE FDA ne s'arrête pas à la signature du contrat. Cinq points de contrôle formels sont intégrés au modèle de réalisation, et les responsables qui ont cadré l'étude participent aux décisions concernées.
| Point de contrôle | Qui participe |
|---|---|
| Revue initiale du dispositif et des preuves | Médecin référent de l'aire thérapeutique, opérations cliniques, responsable de la stratégie clinique |
| Approbation du protocole et des critères d'évaluation | Médecin référent de l'aire thérapeutique, biostatistique, opérations cliniques |
| Revue de préparation IDE et démarrage | Opérations cliniques, qualité, démarrage de l'étude, fonction réglementaire du promoteur |
| Revue du premier patient et des inclusions précoces | Opérations cliniques, médecin référent de l'aire thérapeutique, sécurité |
| Revue du gel de la base et du rapport final | Données, biostatistique, rédaction médicale, qualité |
Une intervention courte et cadrée qui vous dit ce qu'est votre étude IDE aujourd'hui, ce qui lui manque, et les conséquences probables de l'étape suivante en calendrier, en périmètre et en budget.
Les hypothèses de parcours présentées ici sont des hypothèses de travail que votre responsable réglementaire doit confirmer, et non une qualification réglementaire.
L'investigational device exemption est le cadre réglementaire qui autorise l'utilisation d'un dispositif expérimental dans une étude clinique. Sauf exemption, une investigation portant sur un dispositif doit respecter le 21 CFR Part 812. Les études à risque significatif exigent l'approbation d'un dossier IDE par la FDA et l'approbation de l'IRB avant leur initiation. Les études à risque non significatif suivent des exigences IDE allégées et ne requièrent pas de dossier IDE auprès de la FDA.
Lorsqu'une étude porte sur un dispositif à risque significatif, l'approbation du dossier IDE par la FDA et l'approbation de l'IRB sont exigées avant que l'investigation puisse commencer. Une étude à risque non significatif suit des exigences IDE allégées et ne requiert pas de dossier IDE auprès de la FDA. Le promoteur réalise l'évaluation initiale du caractère significatif ou non du risque et la présente à l'IRB. L'IRB examine cette évaluation. La FDA détient l'autorité finale lorsqu'elle se prononce sur le risque.
Oui, dans le périmètre contractuel clinique, opérationnel, de données et de rapport. Une étude de faisabilité précoce éclaire les décisions sur le dispositif et sa conception auprès d'un petit nombre de participants. Une étude pivot soutient une décision réglementaire définie et porte des exigences statistiques, de monitoring et opérationnelles différentes.
L'évaluation du stade de développement, les éléments de développement du protocole IDE, le travail sur les critères d'évaluation, les éléments d'analyse de risque, la coordination des preuves issues des investigations antérieures, la faisabilité des centres et investigateurs américains, et le contenu clinique qui soutient les questions de Pre-Submission. Les changements de conception sont en général moins perturbateurs avant l'assemblage du dossier.
Non. Le promoteur conserve la responsabilité de l'IDE et la redevabilité réglementaire. ECLEVAR réalise uniquement les activités cliniques, opérationnelles, de données, de rapport et de conseil incluses au périmètre contractuel, selon un modèle de responsabilité documenté. Un consultant ou un correspondant peut appuyer ou transmettre des éléments de soumission sans devenir pour autant le promoteur.
Oui, mais la FDA exige que le promoteur d'une étude IDE américaine soit établi aux États-Unis. Un fabricant non américain a donc besoin d'une structure de promoteur appropriée basée aux États-Unis avant le début de l'étude. ECLEVAR n'endosse pas le rôle de promoteur dans le cadre d'une mission CRO standard.
Elle le peut, si l'étude européenne est planifiée dès le départ pour sa propre finalité réglementaire. Les exigences européennes sont appréciées selon leur propre cadre, et une approbation de la FDA n'implique pas une acceptation européenne. Ce qui se transfère, c'est le travail de conception : définition de la population, critères d'évaluation, durée de suivi et normes de données convenues à l'avance.
Une revue du dispositif et de son stade de développement, des preuves existantes, du protocole et des critères d'évaluation, ainsi que du profil des centres et investigateurs américains, complétée par une évaluation des lacunes de responsabilité et des hypothèses préliminaires de parcours SR ou NSR que votre responsable réglementaire doit confirmer. Elle se termine par un plan indicatif de l'étape suivante et ses conséquences en calendrier, en périmètre et en budget.
L'investigational device exemption est le cadre réglementaire qui autorise l'utilisation d'un dispositif expérimental dans une étude clinique. Sauf exemption, une investigation portant sur un dispositif doit respecter le 21 CFR Part 812. Les études à risque significatif exigent l'approbation d'un dossier IDE par la FDA et l'approbation de l'IRB avant leur initiation. Les études à risque non significatif suivent des exigences IDE allégées et ne requièrent pas de dossier IDE auprès de la FDA.
Lorsqu'une étude porte sur un dispositif à risque significatif, l'approbation du dossier IDE par la FDA et l'approbation de l'IRB sont exigées avant que l'investigation puisse commencer. Une étude à risque non significatif suit des exigences IDE allégées et ne requiert pas de dossier IDE auprès de la FDA. Le promoteur réalise l'évaluation initiale du caractère significatif ou non du risque et la présente à l'IRB. L'IRB examine cette évaluation. La FDA détient l'autorité finale lorsqu'elle se prononce sur le risque.
Oui, dans le périmètre contractuel clinique, opérationnel, de données et de rapport. Une étude de faisabilité précoce éclaire les décisions sur le dispositif et sa conception auprès d'un petit nombre de participants. Une étude pivot soutient une décision réglementaire définie et porte des exigences statistiques, de monitoring et opérationnelles différentes.
L'évaluation du stade de développement, les éléments de développement du protocole IDE, le travail sur les critères d'évaluation, les éléments d'analyse de risque, la coordination des preuves issues des investigations antérieures, la faisabilité des centres et investigateurs américains, et le contenu clinique qui soutient les questions de Pre-Submission. Les changements de conception sont en général moins perturbateurs avant l'assemblage du dossier.
Non. Le promoteur conserve la responsabilité de l'IDE et la redevabilité réglementaire. ECLEVAR réalise uniquement les activités cliniques, opérationnelles, de données, de rapport et de conseil incluses au périmètre contractuel, selon un modèle de responsabilité documenté. Un consultant ou un correspondant peut appuyer ou transmettre des éléments de soumission sans devenir pour autant le promoteur.
Oui, mais la FDA exige que le promoteur d'une étude IDE américaine soit établi aux États-Unis. Un fabricant non américain a donc besoin d'une structure de promoteur appropriée basée aux États-Unis avant le début de l'étude. ECLEVAR n'endosse pas le rôle de promoteur dans le cadre d'une mission CRO standard.
Elle le peut, si l'étude européenne est planifiée dès le départ pour sa propre finalité réglementaire. Les exigences européennes sont appréciées selon leur propre cadre, et une approbation de la FDA n'implique pas une acceptation européenne. Ce qui se transfère, c'est le travail de conception : définition de la population, critères d'évaluation, durée de suivi et normes de données convenues à l'avance.
Une revue du dispositif et de son stade de développement, des preuves existantes, du protocole et des critères d'évaluation, ainsi que du profil des centres et investigateurs américains, complétée par une évaluation des lacunes de responsabilité et des hypothèses préliminaires de parcours SR ou NSR que votre responsable réglementaire doit confirmer. Elle se termine par un plan indicatif de l'étape suivante et ses conséquences en calendrier, en périmètre et en budget.
Sources consultées le 8 août 2026. Information générale, ne constituant pas un conseil réglementaire ou juridique.
Contenus officiels
Livres blancs, paroles de clients et publications produits par nos propres équipes et par nos partenaires : BSI, TÜV SÜD et RegenLab.
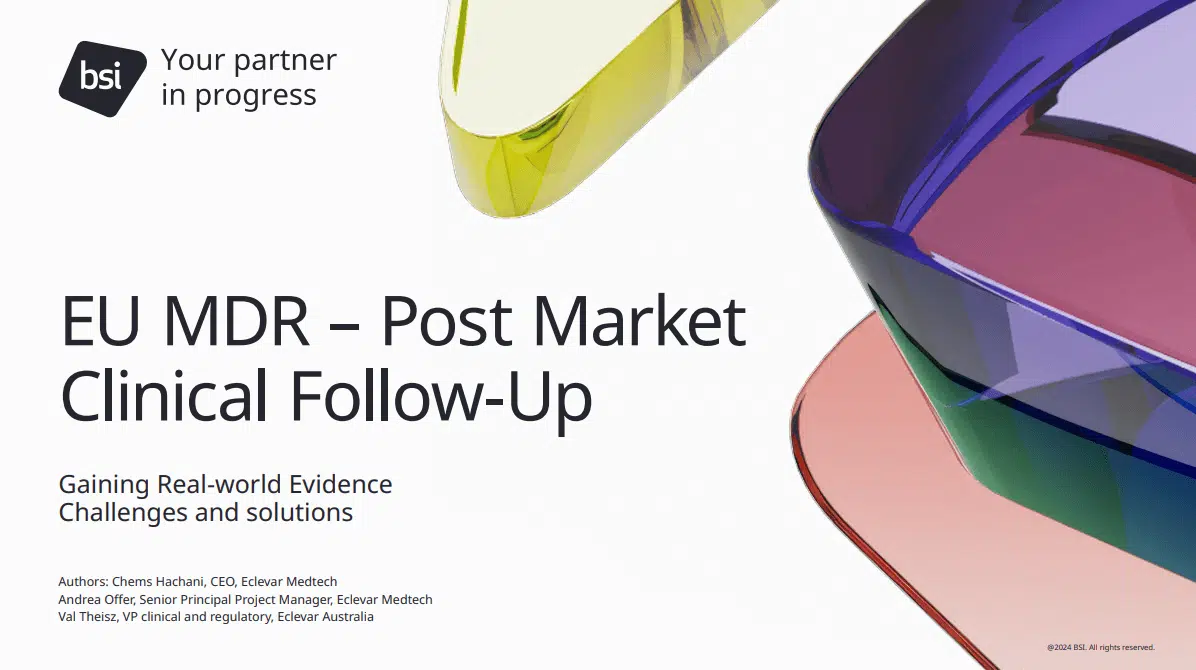
Livre blanc · BSI x Eclevar
Écrit avec l'organisme notifié BSI : un regard pratique sur ce que les données cliniques doivent démontrer sous le règlement (UE) 2017/745, et sur le niveau de qualité que les données doivent atteindre. C'est le même niveau qu'un jeu de données européen atteint avant d'être placé devant un évaluateur, quel qu'il soit.
Études PMCF · Médecine régénérative · 5 pays de l'UE
Eclevar conduit le programme PMCF de RegenLab sur les produits de plaies chroniques. Il s'agit d'une étude randomisée de 160 sujets dans 14 centres répartis dans 5 pays de l'UE, couvrant à la fois l'ulcère du pied diabétique et l'ulcère veineux de jambe. Le partenariat associe l'expertise ISO 14155 d'Eclevar à la plateforme Milo Studio, de la conception de l'étude jusqu'au rapport final.
« Eclevar, par son approche sur mesure et la plateforme avancée Milo Studio, représente un avantage stratégique majeur. »Antoine Turzi, CEO, RegenLab
Bientôt disponible. Breakthrough Device Technology sous le règlement européen sur les dispositifs médicaux, un livre blanc écrit avec TÜV SÜD, co-signé par le Dr Nikhil Khadabadi.
Envoyez le dispositif, le stade de développement et la décision que les preuves doivent soutenir. Nous vous dirons par quoi nous commencerions.
