Von der klinischen IDE-Strategie und Studienplanung über die Qualifizierung US-amerikanischer Prüfzentren, die koordinierte Durchführung, das Datenmanagement, die Biostatistik bis zur Berichterstattung, wobei der nächste US-amerikanische oder europäische Evidenzmeilenstein von Anfang an mitgedacht wird.
Die Investigational Device Exemption (IDE) ist der regulatorische Rahmen, der den Einsatz eines Prüfprodukts in einer klinischen Studie erlaubt. Eine Studie mit signifikantem Risiko (SR) erfordert vor Beginn die Genehmigung des IDE-Antrags durch die FDA und die Zustimmung des IRB. Eine Studie ohne signifikantes Risiko (NSR) folgt den verkürzten IDE-Anforderungen, ohne IDE-Antrag bei der FDA.
ECLEVAR übernimmt die klinische Seite: Strategie, Arbeit an Prüfplan und Endpunkten, Qualifizierung der US-Prüfzentren, Studienstart, Koordination des Monitorings, Sicherheitsprozesse, Datenmanagement, Biostatistik und Berichterstattung.
Im IDE-Rahmen für Medizinprodukte behält der Sponsor seine regulatorischen Verantwortlichkeiten. ECLEVAR führt die vertraglich vereinbarten klinischen, operativen, datenbezogenen und berichtenden Tätigkeiten nach einem dokumentierten Verantwortungs- und Governance-Modell aus.
Die programmspezifischen regulatorischen und operativen Ressourcen in den USA werden beim Zuschnitt der Studie bestätigt und vor Beginn der Studienaktivitäten dokumentiert.
Vier Ausgangslagen führen Sponsoren zu uns, und jede verändert, womit wir zuerst beginnen.
Sie möchten eine Rückmeldung der FDA, bevor Sie sich auf ein Studiendesign festlegen. Wir helfen zu entscheiden, welche Fragen es wert sind, gestellt zu werden, und erarbeiten die klinischen Inhalte dahinter.
Produkt und Plan liegen vor. Klinische Abschnitte, Beiträge zur Risikoanalyse und Evidenz aus früheren Prüfungen müssen noch zusammengeführt und konsistent gehalten werden. Diese Beiträge erstellen wir gemeinsam mit Ihrer regulatorischen Leitung.
Es wird noch niemand eingeschlossen. Verträge, IRB-Einreichungen, Schulungen, Produktnachverfolgung und Monitoring-Aufbau müssen in der richtigen Reihenfolge greifen. Wir koordinieren diese Abfolge nach einem dokumentierten Verantwortungs- und Governance-Modell.
Der Einschluss hinkt hinterher, die Datenqualität driftet ab, oder Verantwortlichkeiten wurden nie zugewiesen. Wir bewerten, was sich retten lässt, und bauen die Aufsicht neu auf.
Die Unterstützung einer IDE-Studie mit Medizinprodukten reicht von der klinischen Strategie bis zum Abschlussbericht. Der Umfang wird je Programm festgelegt, und nicht jede der folgenden Tätigkeiten trifft auf jede Studie zu.
Jede Stufe endet mit einer Entscheidung und einem Dokument, nicht mit einem Statusgespräch. Die Ansprache von Zentren beginnt erst, wenn Produkt, Evidenzlage, Population, Eingriff und Endpunkte verstanden sind.
| Stufe | Zu treffende Entscheidung | Ergebnis | Verantwortliche Leitung | Vermiedenes Risiko | Gate zur nächsten Stufe |
|---|---|---|---|---|---|
| 1. Readiness- und Evidenzprüfung | Ist das Produkt reif für eine US-Studie, und in welchem Stadium? | Bewertung des Entwicklungsstadiums, Liste der Evidenzlücken | Ärztliche Leitung des Therapiegebiets, klinische Durchführung | Eine Studie, die auf Annahmen beruht, die die Daten nicht tragen | Stadium, Zweckbestimmung und Lücken schriftlich vereinbart |
| 2. Planung von Pre-Submission und IDE | Welche Fragen gehören vor die FDA? | Fragenstrategie und klinische Inhalte für das Paket | Leitung der klinischen Strategie, gemeinsam mit der regulatorischen Leitung des Sponsors | Ein FDA-Austausch, der für Fragen verbraucht wird, die nichts verändern | Der Sponsor genehmigt den Fragenkatalog |
| 3. Prüfplan, Risikokontrollen und operatives Design | Lassen sich diese Endpunkte an realen Zentren konsistent erheben? | Beiträge zum Prüfplan, Begründung der Endpunkte, Beiträge zur Risikoanalyse | Ärztliche Leitung des Therapiegebiets, Biostatistik | Ein Prüfplan, der auf dem Papier überzeugt und im Eingriffsraum nicht funktioniert | Endpunkte, Visitenaufwand und Auswertungsannahmen abgestimmt |
| 4. Machbarkeit bei Prüfärzten und Zentren | Welche Zentren haben die Patienten, das Volumen und die Kapazität? | Zentrenprofil, Machbarkeitsbericht, Auswahlliste der Prüfärzte | Leitung des klinischen Projekts USA | Aktivierte Zentren, die die Population nicht einschließen können | Auswahlliste angenommen, Einschlussannahmen dokumentiert |
| 5. Koordination von FDA, IRB und Zentrenstart | Was ist erforderlich, bevor diese Studie beginnen darf? | Aktivierungsplan, Unterstützung bei der IRB-Einreichung, Schulungs- und Nachverfolgungsprozess | Leitung des Studienstarts | FDA- und IRB-Entscheidungen als eine behandelt; ein nicht genehmigtes Zentrum gestartet | Zutreffende Genehmigungen je Zentrum dokumentiert |
| 6. Studiendurchführung, Monitoring, Sicherheit und Datenaufsicht | Liefert die Studie verwertbare Daten und läuft sie wie genehmigt? | Monitoring-Plan und Visitenberichte, Eskalationsprozess für Sicherheitsfragen | Leitung des klinischen Projekts, Datenmanagement, Qualität | Späte Entdeckung von Prüfplanabweichungen oder fehlenden Quelldaten | Einschluss, Abweichungen und Datenqualität innerhalb der Schwellenwerte |
| 7. Datenbankschluss, Berichterstattung und Übergang zur nächsten Studie | Was trägt diese Studie, und was muss noch gezeigt werden? | Bereinigte Datenbank, statistische Auswertungen, klinischer Studienbericht | Leitung Daten und Biostatistik, Medical Writing | Eine abgeschlossene Studie, die keine der Entscheidungen beantwortet, vor denen der Sponsor steht | Bericht angenommen, nächster Evidenzschritt festgelegt |
Zu treffende Entscheidung. Ist das Produkt reif für eine US-Studie, und in welchem Stadium?
Verantwortliche Leitung. Ärztliche Leitung des Therapiegebiets, klinische Durchführung
Vermiedenes Risiko. Eine Studie, die auf Annahmen beruht, die die Daten nicht tragen
Zu treffende Entscheidung. Welche Fragen gehören vor die FDA?
Verantwortliche Leitung. Leitung der klinischen Strategie, gemeinsam mit der regulatorischen Leitung des Sponsors
Vermiedenes Risiko. Ein FDA-Austausch, der für Fragen verbraucht wird, die nichts verändern
Zu treffende Entscheidung. Lassen sich diese Endpunkte an realen Zentren konsistent erheben?
Verantwortliche Leitung. Ärztliche Leitung des Therapiegebiets, Biostatistik
Vermiedenes Risiko. Ein Prüfplan, der auf dem Papier überzeugt und im Eingriffsraum nicht funktioniert
Zu treffende Entscheidung. Welche Zentren haben die Patienten, das Volumen und die Kapazität?
Verantwortliche Leitung. Leitung des klinischen Projekts USA
Vermiedenes Risiko. Aktivierte Zentren, die die Population nicht einschließen können
Zu treffende Entscheidung. Was ist erforderlich, bevor diese Studie beginnen darf?
Verantwortliche Leitung. Leitung des Studienstarts
Vermiedenes Risiko. FDA- und IRB-Entscheidungen als eine behandelt; ein nicht genehmigtes Zentrum gestartet
Zu treffende Entscheidung. Liefert die Studie verwertbare Daten und läuft sie wie genehmigt?
Verantwortliche Leitung. Leitung des klinischen Projekts, Datenmanagement, Qualität
Vermiedenes Risiko. Späte Entdeckung von Prüfplanabweichungen oder fehlenden Quelldaten
Zu treffende Entscheidung. Was trägt diese Studie, und was muss noch gezeigt werden?
Verantwortliche Leitung. Leitung Daten und Biostatistik, Medical Writing
Vermiedenes Risiko. Eine abgeschlossene Studie, die keine der Entscheidungen beantwortet, vor denen der Sponsor steht
Der Einschluss beginnt erst, wenn alle zutreffenden Genehmigungen vorliegen. Bei einer Studie mit signifikantem Risiko sind die Genehmigung des IDE-Antrags durch die FDA und die IRB-Zustimmung zwei unabhängige Prüfungen; die Anforderungen richten sich nach der Einstufung als SR oder NSR.
Auch wissenschaftlich solide Studien können durch vermeidbare Durchführungsprobleme verzögert oder geschwächt werden. Sechs treten immer wieder auf, und für jedes gibt es eine Gegenmaßnahme, die früher ansetzen muss, als Sponsoren erwarten.
Gegenmaßnahme. Die Ergebnisse der Machbarkeitsprüfung fließen in den Prüfplan zurück, bevor er finalisiert wird, sodass das Design daran gemessen wird, wie der Eingriff geplant und personell besetzt ist.
Gegenmaßnahme. Jeder Endpunkt wird entlang seiner Quelle, seines Zeitpunkts und der erfassenden Person durchgegangen. Geräteabhängige Endpunkte werden über eine Anpassung des Prüfplans, die Geräteplanung, eine zentrale Bewertung oder die Zentrenauswahl gelöst.
Gegenmaßnahme. Die Zentrenauswahl stützt sich auf dokumentierte Eingriffszahlen und einen beschriebenen Zuweisungsweg, nicht auf das Interesse an der Technologie.
Gegenmaßnahme. Versand, Lagerung, Verwendung, Rückgabe und Abgleich werden zusammen mit dem Schulungsnachweis festgelegt, bevor ein Zentrum aktiviert wird.
Gegenmaßnahme. Ein schriftliches Verantwortungsmodell benennt für jede Tätigkeit, wer entscheidet, wer ausführt und wer eskaliert, einschließlich der Tätigkeiten, die beim Sponsor bleiben.
Gegenmaßnahme. Der nächste Meilenstein wird bereits beim Design benannt, und die dafür benötigten Variablen werden bereits hier erhoben.
Eine Early-Feasibility-Studie oder eine erste IDE-Studie ist selten die letzte. Der nächste Schritt kann eine US-Zulassungsstudie, eine europäische pivotale klinische Prüfung oder ein abgestimmtes Programm über beide Räume hinweg sein. Diese Wahl verändert, was die vorliegende Studie erheben sollte: Population, Endpunkte, Nachbeobachtungsdauer und Datenstandards.
Die Anforderungen bleiben je Rechtsraum eigenständig. Eine Genehmigung der FDA bedeutet keine europäische Akzeptanz, und eine europäische Genehmigung bedeutet keine Akzeptanz durch die FDA. Vorab planbar ist das Design, niemals das Ergebnis einer Prüfung.
Verwandte Arbeiten: Early-Feasibility-Studien, Evidenzplanung von der EFS bis zur Zulassungsstudie, Strategie für FDA-Pre-Submission und EFS sowie Early-Feasibility-Studien in der strukturellen Herztherapie.
Jedes Programm wird von leitenden Verantwortlichen aus Medizin, Daten und Qualität gesteuert. Das Liefermodell wird anschließend nach Produkt, Therapiegebiet, Studienstadium, Geografie und vertraglichem Umfang zugeschnitten.
Ehemaliger Teamleiter und leitender klinischer Gutachter bei einer Benannten Stelle · Herzchirurg
Mark verantwortet die klinische Strategie für kardiovaskuläre und strukturelle Herztherapie in IDE-Programmen und verbindet 25 Jahre Erfahrung als Consultant Cardiac Surgeon mit unmittelbarer Führungserfahrung innerhalb einer Benannten Stelle. Er prüft die Studie an Zweckbestimmung, Claims, Population und Eingriff, bevor ein Zentrum angesprochen wird.
Stufen 1 und 3 sowie die betreffenden kardiovaskulären Prüfpunkte. Führungsteam
Stufen 1 und 3 sowie die betreffenden Prüfpunkte für Orthopädie und Wirbelsäule. Führungsteam
Stufen 3, 6 und 7 sowie die Prüfung zum Datenbankschluss. Klinisches Datenmanagement

Stufen 5 und 6 sowie die Prüfungen zu Studienstart und Datenbankschluss. Führungsteam
Die vollständigen Biografien finden Sie auf der Seite des Führungsteams. Frühere Positionen werden ausschließlich zur biografischen Einordnung genannt. ECLEVAR MedTech ist unabhängig und weder mit einer Benannten Stelle verbunden noch von einer solchen empfohlen.
Die Leitung einer FDA-IDE-Studie endet nicht mit der Vertragsunterzeichnung. Fünf formale Prüfpunkte sind im Liefermodell verankert, und die Verantwortlichen, die die Studie zugeschnitten haben, wirken an den betreffenden Entscheidungen mit.
| Prüfpunkt | Wer teilnimmt |
|---|---|
| Erste Prüfung von Produkt und Evidenz | Ärztliche Leitung des Therapiegebiets, klinische Durchführung, Leitung der klinischen Strategie |
| Freigabe von Prüfplan und Endpunkten | Ärztliche Leitung des Therapiegebiets, Biostatistik, klinische Durchführung |
| Readiness-Prüfung für IDE und Studienstart | Klinische Durchführung, Qualität, Studienstart, regulatorische Funktion des Sponsors |
| Prüfung zum ersten Patienten und zum frühen Einschluss | Klinische Durchführung, ärztliche Leitung des Therapiegebiets, Sicherheit |
| Prüfung zu Datenbankschluss und Abschlussbericht | Daten, Biostatistik, Medical Writing, Qualität |
Ein kurzer, klar umrissener Auftrag, der Ihnen sagt, wo Ihre IDE-Studie heute steht, was ihr fehlt und welche Auswirkungen der nächste Schritt voraussichtlich auf Zeitplan, Umfang und Budget hat.
Die hier genannten Annahmen zum Weg sind Arbeitsannahmen, die Ihre regulatorische Leitung bestätigen muss, und keine regulatorische Festlegung.
Die Investigational Device Exemption ist der regulatorische Rahmen, der den Einsatz eines Prüfprodukts in einer klinischen Studie erlaubt. Sofern keine Ausnahme gilt, muss eine Produktprüfung 21 CFR Part 812 entsprechen. Studien mit signifikantem Risiko erfordern vor Beginn die Genehmigung eines IDE-Antrags durch die FDA und die Zustimmung des IRB. Studien ohne signifikantes Risiko folgen den verkürzten IDE-Anforderungen und benötigen keinen IDE-Antrag bei der FDA.
Bei einer Studie mit einem Produkt mit signifikantem Risiko sind die Genehmigung des IDE-Antrags durch die FDA und die Zustimmung des IRB erforderlich, bevor die Prüfung beginnen darf. Eine Studie ohne signifikantes Risiko folgt den verkürzten IDE-Anforderungen und benötigt keinen IDE-Antrag bei der FDA. Der Sponsor nimmt die erste Einstufung als signifikantes oder nicht signifikantes Risiko vor und legt sie dem IRB vor. Das IRB prüft diese Einstufung. Trifft die FDA eine Risikoentscheidung, ist diese maßgeblich.
Ja, innerhalb des vertraglich vereinbarten klinischen, operativen, datenbezogenen und berichtenden Umfangs. Eine Early-Feasibility-Studie liefert bei einer kleinen Zahl von Teilnehmenden Erkenntnisse für Produkt- und Designentscheidungen. Eine Zulassungsstudie stützt eine definierte regulatorische Entscheidung und stellt andere statistische, Monitoring- und operative Anforderungen.
Bewertung des Entwicklungsstadiums, Beiträge zur Erstellung des IDE-Prüfplans, Arbeit an den Endpunkten, Beiträge zur Risikoanalyse, Koordination der Evidenz aus früheren Prüfungen, Machbarkeitsprüfung von US-Zentren und Prüfärzten sowie die klinischen Inhalte hinter den Pre-Submission-Fragen. Designänderungen sind in der Regel weniger störend, bevor das Paket zusammengestellt ist.
Nein. Der Sponsor behält die Verantwortung für die IDE und die regulatorische Rechenschaftspflicht. ECLEVAR führt ausschließlich die klinischen, operativen, datenbezogenen, berichtenden und beratenden Tätigkeiten aus, die im vertraglichen Umfang enthalten sind, nach einem dokumentierten Verantwortungsmodell. Ein Berater oder Korrespondent kann Einreichungsunterlagen unterstützen oder übermitteln, ohne dadurch Sponsor zu werden.
Ja, allerdings verlangt die FDA, dass der Sponsor einer US-IDE-Studie in den Vereinigten Staaten ansässig ist. Ein Hersteller außerhalb der USA benötigt daher vor Studienbeginn eine geeignete Sponsorstruktur in den USA. ECLEVAR übernimmt die Sponsorrolle im Rahmen eines üblichen CRO-Auftrags nicht.
Ja, sofern die europäische Studie von Anfang an für ihren eigenen regulatorischen Zweck geplant wird. Europäische Anforderungen werden nach ihrem eigenen Rahmen bewertet, und eine Genehmigung der FDA bedeutet keine europäische Akzeptanz. Übertragbar ist die Designarbeit: Populationsdefinition, Endpunkte, Nachbeobachtungsdauer und vorab vereinbarte Datenstandards.
Eine Prüfung des Produkts und seines Entwicklungsstadiums, der vorhandenen Evidenz, des Prüfplans und der Endpunkte sowie des Profils der US-Zentren und Prüfärzte, ergänzt um eine Bewertung von Lücken in den Verantwortlichkeiten und vorläufige Annahmen zum SR- oder NSR-Weg, die Ihre regulatorische Leitung bestätigt. Er schließt mit einem indikativen Plan für den nächsten Schritt und dessen Auswirkungen auf Zeitplan, Umfang und Budget.
Die Investigational Device Exemption ist der regulatorische Rahmen, der den Einsatz eines Prüfprodukts in einer klinischen Studie erlaubt. Sofern keine Ausnahme gilt, muss eine Produktprüfung 21 CFR Part 812 entsprechen. Studien mit signifikantem Risiko erfordern vor Beginn die Genehmigung eines IDE-Antrags durch die FDA und die Zustimmung des IRB. Studien ohne signifikantes Risiko folgen den verkürzten IDE-Anforderungen und benötigen keinen IDE-Antrag bei der FDA.
Bei einer Studie mit einem Produkt mit signifikantem Risiko sind die Genehmigung des IDE-Antrags durch die FDA und die Zustimmung des IRB erforderlich, bevor die Prüfung beginnen darf. Eine Studie ohne signifikantes Risiko folgt den verkürzten IDE-Anforderungen und benötigt keinen IDE-Antrag bei der FDA. Der Sponsor nimmt die erste Einstufung als signifikantes oder nicht signifikantes Risiko vor und legt sie dem IRB vor. Das IRB prüft diese Einstufung. Trifft die FDA eine Risikoentscheidung, ist diese maßgeblich.
Ja, innerhalb des vertraglich vereinbarten klinischen, operativen, datenbezogenen und berichtenden Umfangs. Eine Early-Feasibility-Studie liefert bei einer kleinen Zahl von Teilnehmenden Erkenntnisse für Produkt- und Designentscheidungen. Eine Zulassungsstudie stützt eine definierte regulatorische Entscheidung und stellt andere statistische, Monitoring- und operative Anforderungen.
Bewertung des Entwicklungsstadiums, Beiträge zur Erstellung des IDE-Prüfplans, Arbeit an den Endpunkten, Beiträge zur Risikoanalyse, Koordination der Evidenz aus früheren Prüfungen, Machbarkeitsprüfung von US-Zentren und Prüfärzten sowie die klinischen Inhalte hinter den Pre-Submission-Fragen. Designänderungen sind in der Regel weniger störend, bevor das Paket zusammengestellt ist.
Nein. Der Sponsor behält die Verantwortung für die IDE und die regulatorische Rechenschaftspflicht. ECLEVAR führt ausschließlich die klinischen, operativen, datenbezogenen, berichtenden und beratenden Tätigkeiten aus, die im vertraglichen Umfang enthalten sind, nach einem dokumentierten Verantwortungsmodell. Ein Berater oder Korrespondent kann Einreichungsunterlagen unterstützen oder übermitteln, ohne dadurch Sponsor zu werden.
Ja, allerdings verlangt die FDA, dass der Sponsor einer US-IDE-Studie in den Vereinigten Staaten ansässig ist. Ein Hersteller außerhalb der USA benötigt daher vor Studienbeginn eine geeignete Sponsorstruktur in den USA. ECLEVAR übernimmt die Sponsorrolle im Rahmen eines üblichen CRO-Auftrags nicht.
Ja, sofern die europäische Studie von Anfang an für ihren eigenen regulatorischen Zweck geplant wird. Europäische Anforderungen werden nach ihrem eigenen Rahmen bewertet, und eine Genehmigung der FDA bedeutet keine europäische Akzeptanz. Übertragbar ist die Designarbeit: Populationsdefinition, Endpunkte, Nachbeobachtungsdauer und vorab vereinbarte Datenstandards.
Eine Prüfung des Produkts und seines Entwicklungsstadiums, der vorhandenen Evidenz, des Prüfplans und der Endpunkte sowie des Profils der US-Zentren und Prüfärzte, ergänzt um eine Bewertung von Lücken in den Verantwortlichkeiten und vorläufige Annahmen zum SR- oder NSR-Weg, die Ihre regulatorische Leitung bestätigt. Er schließt mit einem indikativen Plan für den nächsten Schritt und dessen Auswirkungen auf Zeitplan, Umfang und Budget.
Quellen geprüft am 8. August 2026. Allgemeine Information, keine regulatorische oder rechtliche Beratung.
Offizielle Inhalte
Whitepaper, Kundenstimmen und Publikationen, erstellt von unseren eigenen Teams und von unseren Partnern: BSI, TÜV SÜD und RegenLab.
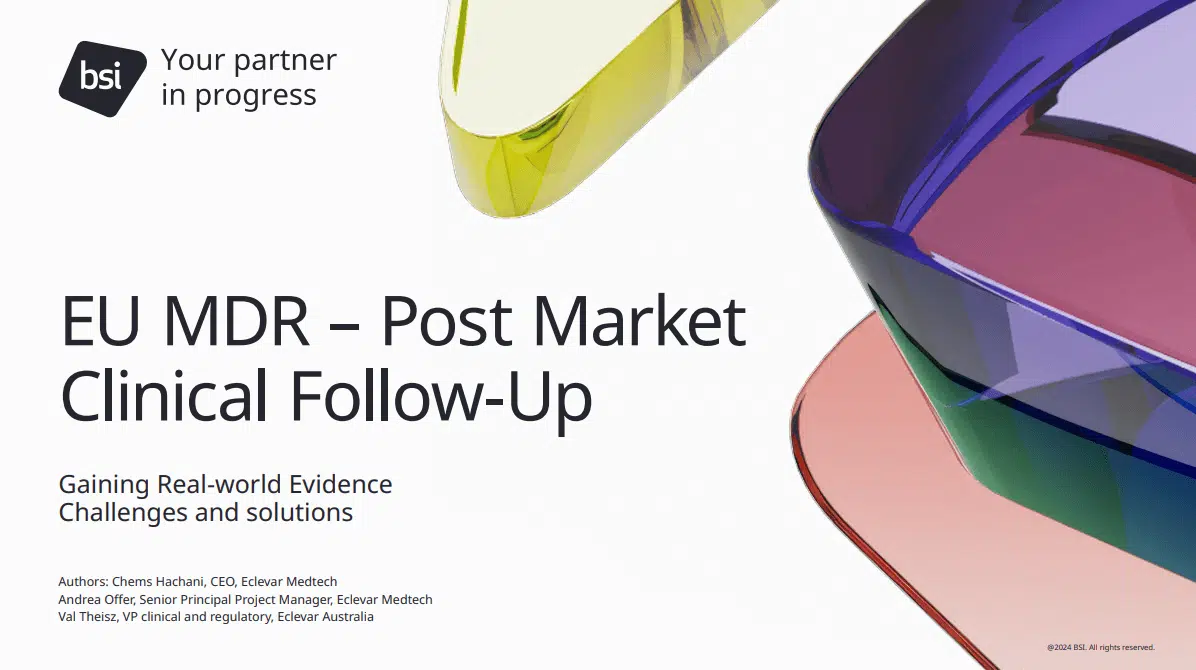
Whitepaper · BSI x Eclevar
Gemeinsam mit der Benannten Stelle BSI verfasst: ein praxisnaher Blick darauf, was klinische Evidenz unter der EU-MDR 2017/745 zeigen muss und welche Qualitätsschwelle die Daten überschreiten müssen. Es ist dieselbe Schwelle, die ein europäischer Datensatz nimmt, bevor er einem Bewerter vorgelegt wird.
PMCF-Studien · Regenerative Medizin · 5 EU-Länder
Eclevar führt das PMCF-Programm von RegenLab zu Produkten für chronische Wunden durch. Es handelt sich um eine randomisierte Studie mit 160 Probanden an 14 Zentren in 5 EU-Ländern, die sowohl das diabetische Fußulkus als auch das venöse Ulcus cruris abdeckt. Die Partnerschaft verbindet die ISO-14155-Expertise von Eclevar mit der Plattform Milo Studio, vom Studiendesign bis zum Abschlussbericht.
« Eclevar stellt mit seinem maßgeschneiderten Ansatz und der fortschrittlichen Plattform Milo Studio einen erheblichen strategischen Vorteil dar. »Antoine Turzi, CEO, RegenLab
Demnächst verfügbar. Breakthrough Device Technology unter der EU-MDR, ein gemeinsam mit TÜV SÜD verfasstes Whitepaper, mitverfasst von Dr. Nikhil Khadabadi.
Senden Sie uns Produkt, Entwicklungsstadium und die Entscheidung, die die Evidenz stützen muss. Wir sagen Ihnen, womit wir beginnen würden.
