
大手グローバル CRO が適している可能性が高いのは
プログラムが大規模で本当に国際的な場合、地理的な広がりが欧州を大きく越える場合、調達がグローバルの基本契約や既存の取引関係を求める場合、必要な治療領域の基盤が複数領域に同時にまたがる場合、あるいは依頼者側に業務を指揮できる臨床組織があり、設計のパートナーではなく実行キャパシティを必要としている場合です。
医療機器に特化した CRO は、次の 6 つを一つの責任ある体制の中で同時に成立させる必要があります。適用される版の ISO 14155 に沿って運ぶ臨床オペレーション、試験と臨床評価をつなぐ EU MDR のエビデンス戦略、貴社の機器領域における治療領域の深さ、欧州各国にまたがる責任ある臨床実施、臨床データマネジメントと生物統計、そして臨床試験報告書、臨床評価報告書、PMCF 文書を生み出すメディカルライティングです。選定で問うべきなのは、その CRO が試験を回せるかどうかではありません。いずれ自社が説明しなければならないエビデンスを軸に試験を設計しているかどうかです。
多くの選定ガイドはこれを能力の優劣として描きますが、そうではありません。大手の医薬品 CRO は、多くの機器メーカーが望むような水準で複雑な国際試験を運んでいます。違いは構造にあります。医薬品のプログラムと機器のプログラムは、異なるエビデンスを、異なる時間軸で、異なる読み手に向けて生み出します。
医薬品の開発は、比較的安定した製品を軸に、通常は段階を追って進みます。医療機器の開発はより反復的であることが多く、設計の変化、術者による差、手技に由来する変数がエビデンス戦略を大きく左右しえます。さらに機器は、市場にある限り維持し続けなければならない臨床評価に照らして判断されます。これはより難しい問題でも、より易しい問題でもありません。形の違う問題であり、その形が、経験のあるチームが反射的に何をするかを決めます。
| 評価の軸 | 機器プログラムが求めるもの |
|---|---|
| 適用される枠組み | EU MDR 2017/745 と ISO 14155。既定で ICH-GCP ではありません |
| 開発の進み方 | 反復的。プログラム進行中の設計変更は、プロトコル上のノイズではなく設計変更として扱う必要があります |
| 手技のばらつき | 植込みや使用の手技は術者や施設によって異なり、解析はそれを織り込んでおく必要があります |
| ラーニングカーブ | 術者の経験は試験上の変数であり、無視してよい雑音ではありません |
| 機器のトレーサビリティ管理 | シリアル番号単位の追跡、機器の不具合報告、返却された機器の取り扱い |
| エンドポイントの論理 | エンドポイントは、遡れば意図する使用目的と訴求内容に、先へ進めば臨床評価につながります |
| 市販後の義務 | PMCF は上市前試験が終わる前に計画するものであり、証明書が出てから始めるものではありません |
| エビデンスの読み手 | 技術文書を読むノーティファイドボディの審査担当であって、学術誌の査読者だけではありません |
機器の実務を本当に備えた医薬品 CRO であれば、すべての行を満たすこともあります。この表は確かめるべき項目の一覧であって、特定の事業者に対する結論ではありません。
この表は、CRO を確かめるための項目の一覧として読んでください。事業者の分類に対する判定として読むものではありません。機器の実務を本当に備えた医薬品 CRO なら、すべての行に対応できることもあります。一方で、 医療機器に特化した CRO であっても、市販後の調査しか手がけたことがなければ対応できないかもしれません。証拠になるのは看板ではなく、答えです。
後工程での手戻りの大きな原因は、早い段階の設計判断と、臨床評価が最終的に必要とするエビデンスとの間の断絶です。
図 1 · 医療機器のエビデンスの連鎖
ノード 10 はノード 04 に戻ります。臨床評価は認証時に終わるのではなく、機器が市場にある間ずっと維持されます。
どの環も、プログラムが個々には正しくても全体としては失敗しうる場所です。誤ったものを測っている完璧な試験は、やはり完璧な試験のままです。CRO を見る実務上の試金石は、最初の打ち合わせからこの連鎖全体で考えるか、それとも請求が始まる地点からしか考えないかです。
いずれも、営業の言葉では答えにくいように作ってあります。この CRO も含めて、どの CRO にも同じように問うてください。
「ライフサイエンスの経験」は答えになりません。現在の業務のうち機器案件の比率、対象となる機器クラス、治療領域、上市前試験と市販後試験の内訳、そして植込み型機器のプログラム経験の有無を聞いてください。専門業者であれば、具体的な事例、明確な範囲、そして守秘義務が許す範囲で名前のあるプログラムや照会先を挙げて答えられるはずです。貴社の機器がクラス IIb やクラス III なら、その点を名指しで聞いてください。運用上の要求はクラス IIa の経験からそのまま引き継げるものではありません。
主張は簡単ですが、証明はそうではありません。ISO 14155 は ISO 13485 のようなマネジメントシステム認証規格ではないため、提示を求められる証明書は存在しません。代わりに実装を、次の 6 点で評価してください。手順書とテンプレート、モニタリングの考え方、機器のトレーサビリティ管理、リスクマネジメント、安全性のエスカレーション、データ品質のガバナンスです。版が変わったときに各項目で何が変わったのか、そしてその時点で進行中だった試験についてギャップ分析が何を示したのかを聞いてください。エクレバーは自らの回答を ISO 14155:2026 対応の臨床試験 CRO サービス のページに示しています。他の入札者と同じように、そこに書かれた内容で問い詰めてください。
貴社の機器を題材に、臨床試験実施計画書からエンドポイントへ、エンドポイントから臨床評価へ、そして臨床評価から PMCF 計画と訴求内容へと、口頭でたどってもらってください。施設を回すだけの CRO は来院とモニタリングの話をします。規制対応のエビデンスを生み出す CRO は、申請資料が立てるべき論証と、それを支えるために何を測る必要があるかを話します。
医学、規制、生物統計、運用の各知見がすべてプロトコル確定前に入るのか、それとも統計担当は設計が固まってから初めて目にするのかを聞いてください。機器プログラムで最も高くつく誤りは、運用上は安く防げたのに構造的には直すのが高くつく設計上の誤りです。シノプシスの筆をとるのは誰か、その人はプログラムに残るのかを確かめてください。
治療領域の深さは好みの問題ではありません。それは、どの施設なら説得力をもって試験を回せるか、その領域でどのエンドポイントと追跡期間が受け入れられているか、対照の状況がどうなっているか、そしてモニターが問題に気づくために何を理解している必要があるかを変えます。循環器の構造的心疾患プログラム、整形外科のインプラントプログラム、ニューロモデュレーションのプログラム、創傷ケアのプログラムは、この 4 点でそれぞれ異なる要求を突きつけます。貴社の領域のプログラムを、設計を主導した臨床医の名前とともに求めてください。
欧州は単一の運用ルートではなく、単一とみなすと避けられたはずの立ち上げ遅延を生みます。国ごとに所管当局の仕組み、倫理審査の手続きと順序、施設との契約慣行、そして資料と被験者向け文書の言語要件が異なります。いくつかの国では、適用されるルートが機器のクラスと、研究対象の用途について CE マークがあるかどうかにも左右されます。その CRO が実際に申請したことのある国、申請を準備する担当、臨床開発モニターが自社雇用か外部委託か、そしてその人たちが物理的にどこにいるのかを聞いてください。
一つずつ聞いてください。臨床開発モニターを雇用しているのは誰か、モニタリングを担うのは誰か、プロジェクトマネジメントを担うのは誰か、データマネジメントを担うのは誰か、生物統計を担うのは誰か、メディカルライティングを担うのは誰か、そしてそのうち二者の意見が割れたとき最終的に責任を負うのは誰か。外部委託そのものは失格事由ではありません。開示されない外部委託や、データの完全性について誰も責任を問えない体制は、話が別です。中央検査機関や画像といった一部の機能は、日常的に、そして正しく専門業者に委託されています。大事なのは、どれがそうなのかを把握していることと、ガバナンスが一か所にあることです。
機器プログラムは CE マーキングで終わりません。上市前の設計がその後の 市販後臨床フォローアップ をどう見越しているか、同じチームがそのエビデンスをレジストリやリアルワールドデータの収集まで運べるか、そして 臨床評価報告書 が試験の産物からどう更新されるのかを聞いてください。レジストリやその他の PMCF 手法は自動的に ISO 14155 に基づく臨床試験になるわけではなく、そこを曖昧にする CRO は、貴社の計画でも同じように曖昧にします。
EDC とその validation 文書、データマネジメント計画とデータバリデーション計画、モニタリングのモデルとリスクベースの判断をどう根拠づけ記録しているか、統計解析計画と誰が書くのか、該当する場合のコーディング規約、監査証跡、そしてデータベースをロックに向けてどう整えるのかを聞いてください。機能一覧ではなく、バリデーションの記録一式を見せてもらってください。 臨床データマネジメント は、静かな問題が表面化するまで何か月も積み上がる場所です。
貴社の領域のプログラムを、機器名と範囲の説明、主導した臨床医、そして確認できる照会先とともに求めてください。ノーティファイドボディの審査サイクルを通じて文書を支えた経験の証拠も、可能な範囲で適切に匿名化された事例や依頼者の承認を得た事例を含めて求めてください。ロゴは証拠ではありません。外部からの評価は、第三者が判定したものであり、実際に授与された範囲どおりに説明されている場合にのみ意味を持ちます。公開された顧客プログラムがまったくないこと自体も、一つの情報です。
それは、適用される規制ルート、倫理手続きとその順序、到達できる被験者集団、利用できる試験責任医師と施設、契約の作業量、資料の言語、そして一部の市場では後の償還に必要となるエビデンスまでを変えます。
| 国 | 判断の変数 |
|---|---|
| フランス | 適用されるルートは、試験の区分、機器のクラス、侵襲性、CE マークの有無、そして試験の目的によって決まります。適合性の証明を目的とする試験は、意図する使用目的の範囲内で用いられる CE マーク付き機器の市販後試験と同じルートをたどりません。試験は科学的および倫理的な審査の対象となり、場合に応じて ANSM の承認が適用され、あわせて CPP の倫理審査が行われます。資料を組み立てる前に、適用されるルートを見極めてください。フランスでの償還が商業上重要な場合、償還評価が後に求めるエビデンスと、適合性評価が求めるエビデンスは同じではないという点を、実施国の選定段階で知っておく価値があります。エクレバーが現地でプログラムをどう運んでいるかは、 フランスの医療機器 CRO ページ |
| ドイツ | 所管の倫理委員会の肯定的見解と、事案に応じて所管の連邦上級機関の承認または同機関への届出が必要です。手続きは順序が決まっており、申請はまず倫理委員会に提出し、その肯定的見解を連邦機関への申請に添える必要があります。所管の倫理委員会は、州法上その試験責任医師を管轄する委員会です。対応する EUDAMED の機能が利用できない間、申請は国内システムを通じて行われます |
| 英国 | グレートブリテンは EU MDR の外にあり、UK Medical Devices Regulations 2002 の下にあります。申請が必要な場合、開始予定日の少なくとも 60 日前までに MHRA へ届け出る必要があり、Research Ethics Service が指名した委員会による研究倫理委員会の見解が必要で、届出の前または並行して取得します。すべての試験に申請が必要なわけではありません。UKCA または CE マークを有効に取得した機器を、その表示された適応の範囲内で用いる試験はグレートブリテンでは適用除外であり、多くの PMCF 試験がこれに当たります。北アイルランドは EU の規則に従います。英国で得られた臨床データは、科学的にも規制上も妥当な場合には EU の臨床評価に関連しうりますが、英国の規制ルートは別個のものであり、EU MDR の臨床試験ルートとして説明すべきではありません |
| スペイン | 臨床試験は王令 192/2023 の下で実施されます。所管当局の承認を要する試験については、国の所管当局が承認します。倫理見解は当該自治州が認定した CEIm が出し、多施設試験では単一の CEIm 見解が全国で通用し、拘束力を持ちます。加えて参加各施設の経営層の同意も必要であり、これ自体が一つの立ち上げ作業になります。CE マーク付き機器を意図する使用目的の外で用いる試験は、適合性試験と同じ規定の下に置かれます |
| イタリア | 意図する用途について CE マークのない機器に関する申請は、MDR を国内で適用する枠組みの下、国の省庁に提出します。申請には地域または国の倫理委員会の肯定的見解を添え、その見解は全国で有効であり、申請に含まれるすべての施設を拘束します。よりリスクの高い機器、すなわちクラス III または侵襲性のクラス IIa および IIb については、大臣の承認決定が必要で、通常は受理確認から 45 日以内に出され、専門家の意見聴取が必要な場合は 20 日延長されます。依頼者は条件付きの見解、または見解申請が係属中の状態で提出することもできます |
| スウェーデン | 臨床試験はスウェーデン医薬品庁に提出され、調整された全国手続きを通じてスウェーデン倫理審査局の倫理審査を受けます。医薬品庁の承認が必要か届出で足りるかは、機器の状態と試験のルートによります。ヒト由来の生体試料がスウェーデンのバイオバンク法の対象となる場合、該当するバイオバンク関連の作業を並行して開始すべきです。 |
| その他の欧州市場 | その他の欧州市場は、機器、被験者集団、試験責任医師の確保可能性、適用される提出ルート、運用要件に照らして、個別に評価すべきです |
国別の判断材料であり、順位付けでもカバレッジマップでもありません。要件は機器と治療領域によって異なり、欧州共通の単一ルートは存在しません。
登録を早めるために国を足したくなる本能は、限界のところではしばしば誤りです。国を一つ足すごとに、提出が一件、契約一式、翻訳の作業、モニタリングの負荷が加わり、その国がもたらす症例登録はすでに得ていた登録より後に来ることもあります。被験者、術者、あるいはエビデンス要件が本当にあるところに、国を足してください。
これは本物の選択であり、プログラムによって答えが変わります。自分の分類が常に勝つと言う事業者は、売り込みをしているだけです。
プログラムが大規模で本当に国際的な場合、地理的な広がりが欧州を大きく越える場合、調達がグローバルの基本契約や既存の取引関係を求める場合、必要な治療領域の基盤が複数領域に同時にまたがる場合、あるいは依頼者側に業務を指揮できる臨床組織があり、設計のパートナーではなく実行キャパシティを必要としている場合です。
機器がクラス IIb またはクラス III、とりわけ植込み型である場合、プログラムが早期フィージビリティやファーストインヒューマンで設計がまだ動いている場合、治療領域の専門性がプロトコルを実質的に変える場合、試験のロジスティクスより EU MDR のエビデンス統合が中心的な課題である場合、市販後やレジストリの業務を規制戦略に接続し直す必要がある場合、シニア層が常に手の届くところにいる必要がある場合、そして依頼者のチームが小さく、部門間の引き継ぎが自分たちの管理業務になってしまう場合です。
たいていの依頼者は、自社がどちらの説明に当てはまるかをすでに分かっています。失敗の型は分類を間違えることではありません。掲げている分類と実際の体制が一致していない事業者を選ぶことです。
誠実なガイドは欧州の機器プログラムに価格を示しません。単一国の市販後データ収集から、多国間のクラス III 上市前試験までの幅は、どんな平均値でも意味のある説明ができないほど広いからです。
実際に金額を動かすもの。国の数と施設の数。被験者数と登録期間。モニタリングのモデルと訪問頻度。機器の複雑さと、手技に立ち会い指導が必要かどうか。画像、中央検査、独立した判定委員会を含むエンドポイントの複雑さ。電子的臨床アウトカム評価と患者報告アウトカム。EDC の構築とデータマネジメントの作業量。メディカルモニタリング。統計業務。安全性報告の基盤。治験マスターファイルの管理。規制および倫理の提出の件数と種類。そして市販後追跡の期間です。
最も安い提案は、たいてい作業を抜かしていた提案です。意味のある比較は価格対価格ではなく、前提条件対前提条件です。
プロトコル、シノプシス、あるいはエビデンスのギャップをお送りください。プログラムを確認し、必要となる運用面と規制面の作業を洗い出します。
各項目を 1 から 5 で採点し、重みを掛け、最後の面談の印象ではなく合計点で候補を比べてください。
| 選定基準 | 重み | それを確かめる質問 | 危険信号 |
|---|---|---|---|
| 機器への特化 | 15% | 現在の業務のうち機器案件はどれくらいの比率で、どのクラスですか。 | 機器の経験が、より広いライフサイエンス実績の一部としてしか説明されない |
| 治療領域の専門性 | 15% | 私の領域ではどのプログラムがあり、設計を主導した臨床医は誰ですか。 | 治療領域の深さが会社単位でのみ語られ、プログラム単位では語られない |
| EU MDR エビデンスの統合 | 15% | 意図する使用目的からエンドポイント、そして臨床評価報告書までをたどって説明してください | 試験の運営には饒舌で、臨床評価には沈黙する |
| ISO 14155 の実装 | 10% | 手順書、モニタリング、機器のトレーサビリティ管理、リスクマネジメント、安全性のエスカレーション、データガバナンスにわたって、どんな実装の証拠を示せますか。 | 規格への言及が、ロゴや宣伝文句にとどまっている |
| 欧州でのオペレーション | 10% | どの国で提出した実績があり、その提出を準備したのは誰ですか。 | 欧州が単一の運用ルートとして説明されている |
| 施設と登録の能力 | 10% | 登録見通しはどう組み立てられ、どのデータに基づいていますか。 | 根拠を示さない見通し、あるいは保証 |
| データとバイオメトリクス | 10% | EDC のバリデーション文書とデータマネジメント計画を見せてください | バリデーションの証拠ではなく、機能のデモが出てくる |
| シニア層へのアクセス | 5% | 契約後に誰が担当し、その人の稼働はどれくらいの割合ですか。 | 提案の場にいたシニアが、組織図にいない |
| 予算の透明性 | 5% | 単価、前提条件、実費精算が分けて示されていること | 内訳の見えない単一の固定額 |
| 関連する実績と事例 | 5% | 私が確認できる名前のあるプログラムと、ノーティファイドボディの審査経験の証拠 | ロゴの壁だけで、説明されたプログラムがない |
重み合計 100 %。
評価の道具であって、順位付けではありません。重みは機器に合わせて調整すべきです。治療領域の専門性は、市販後の調査より植込み型機器で重くなります。
エクレバーは医療機器 CRO です。機器部門を持つ医薬品 CRO でもなければ、モニターの手配も引き受ける規制コンサルティングでもありません。
図 5 · 責任の所在が一つのプログラムガバナンス
このモデルの背後にある構造上の選択は、規制対応のエビデンスを考える人たちと、試験を回す人たちが、同じプログラムガバナンスの中に座っているということです。臨床戦略、プロトコルとエンドポイントの設計、フィージビリティと施設選定、申請、モニタリング、データマネジメント、生物統計、メディカルライティングをまとめて計画し、まとめて報告します。だからこそ、エンドポイントの決定はそれを取るのに何がかかるかを分かったうえで下され、モニタリングの決定は申請資料が何を守らなければならないかを分かったうえで下されます。
チームには、ノーティファイドボディの内部で臨床エビデンスを審査していた人材と、循環器および整形外科・脊椎の現役臨床医が並んでいます。エビデンスの議論と運用の議論を、順番にではなく同じテーブルで行えるのは、この組み合わせによるものです。
これまでにエクレバーは 30 件を超える機器のエビデンスプログラムを実施し、延べ 2,000 名を超える被験者を対象とし、欧州 6 法域で規制・倫理申請の実績を積んできました。治療領域の重点は、 循環器および構造的心疾患, 整形外科および脊椎、血管系機器、 ニューロモデュレーション そして 先進創傷ケア.
2026 年 2 月、エクレバーの臨床データプラットフォーム Milo が、EUCROF が主催し Horizon Europe の共同出資を受けた xShare 公募でプラチナ賞を受賞しました。受賞対象は提出された臨床研究データのユースケースです。これは開発業務受託機関の順位付けではなく、そのように読むべきものでもありません。
5 か国 14 施設の 160 名を対象とする無作為化の市販後臨床フォローアッププログラムで、糖尿病性足潰瘍と静脈性下腿潰瘍の両適応を扱い、データは Milo プラットフォームで収集しています。エクレバーがプログラムを設計し、運営しています。データを比較可能にする、国・施設・評価者をまたぐ標準化された創傷評価もその一部です。
EU MDR の臨床評価と PMCF 活動を支えることを意図したエビデンスです。ここでは結果も規制上の結論も示していません。
間欠導尿カテーテルを対象とする無作為化クロスオーバー臨床試験で、3 か国の施設で 72 名の被験者を予定し、NCT05814211 として登録されています。エクレバーはプログラムの構成を組み立て、実施を支援しました。多国間の申請業務と、クロスオーバー比較が求める在宅使用時のデータ収集の設計もその一部です。
説明はエクレバーの契約範囲に限っています。ここでは結果も規制上の結論も示していません。
整形外科や循環器を含むその他のプログラムについては、 顧客事例 のページをご覧ください。
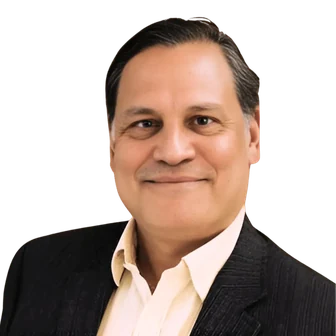
最高執行責任者 兼 循環器領域責任者、シニアコンサルタント外科医
マークは循環器領域の臨床戦略を統括し、心臓外科コンサルタントとしての 25 年の経験と、ノーティファイドボディでの経営層としての実務経験を併せ持ちます。
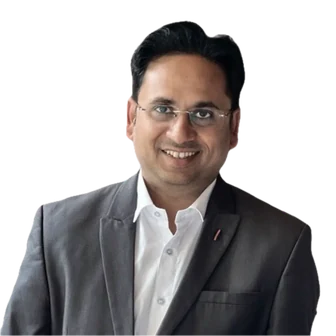
最高医学責任者、整形外科および脊椎
NHS で現役の整形外科医であり、ノーティファイドボディでクラス III の整形外科・脊椎インプラントの臨床審査を担当した経験を持ちます。ロボット支援人工関節置換術と個別化骨切り術の無作為化試験では副治験責任医師を務めました。
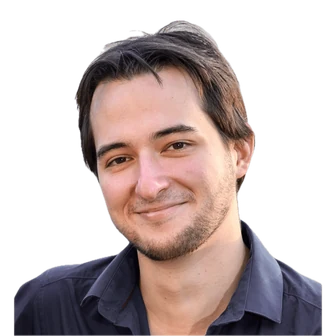
メディカルライティング責任者
臨床評価報告書、臨床試験報告書、ノーティファイドボディからの指摘への回答を統括します。
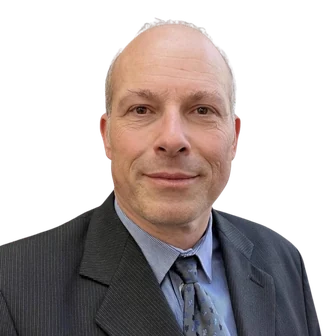
データマネジメントおよび生物統計責任者
プログラム全体にわたり、EDC の設計、データマネジメント計画、統計解析を統括します。
担当チームは、機器、治療領域、実施国、試験デザイン、契約範囲に応じてプログラムごとに確定します。 経営陣の全員を見る.
医療機器 CRO とは、機器メーカーが必要とする臨床エビデンスを設計し、実施し、報告する開発業務受託機関です。欧州の医療機器試験では、ISO 14155 が機器に固有の適正な臨床試験の実施基準であり、適用される MDR、各国要件、倫理要件と併せて用いられます。ICH-GCP は主として医薬品の臨床試験を軸に構成されています。対象範囲は通常、臨床戦略とプロトコル設計から、規制・倫理申請、施設選定、モニタリング、データマネジメントと統計を経て、臨床試験報告書とその後に続く市販後のエビデンスまでに及びます。
機器への特化、治療領域の深さ、実証された ISO 14155 の運用、試験と臨床評価をつなぐ力、国ごとの実際の実施力、外部委託の範囲、データとバイオメトリクスの能力、シニア層へのアクセス、予算の透明性、そして検証できる実績を確かめてください。貴社の機器にとって重要な基準に重みを付け、候補を採点し、営業の言葉で返ってきた基準は未回答として扱ってください。
下記の確認日時点ではなっていません。ISO 14155:2026 は現行の国際版で、2026 年 3 月に発行され、ISO のレベルでは ISO 14155:2020 に代わりました。MDR の下での適合性の推定については、官報に引用されているのは欧州委員会実施決定 (EU) 2026/193 で追加された EN ISO 14155:2020/A11:2024 です。依頼者は、現行の国際版としての ISO 14155:2026、MDR の下で引用されている整合 EN 規格、適用される各国要件、そして該当する規制および適合性評価のルートに伴う期待を踏まえたうえで、当該試験にどの版とどの要求事項が適用されるのかを文書化すべきです。あわせて、ISO 14155 は単独で成り立つものではなく、欧州、各国、倫理上の要件が並んで適用される点にも留意してください。
まだ変わりません。2026 年 5 月 28 日に 4 つの EUDAMED モジュールが必須化されました。事業者登録、UDI と機器登録、ノーティファイドボディと証明書、そして市場監視です。残る 2 モジュールはいずれもこれに含まれておらず、進捗段階も同じではありません。ビジランスおよび市販後監視のモジュールは開発中で、臨床試験および性能試験のモジュールは現在検討中です。したがって臨床試験の申請は引き続き各国の所管当局と倫理のルートを通ります。EUDAMED への登録と機器データの整備は、EU 市場参入の計画に組み込むべき運用上の規制要件です。
意味のある平均値はありません。単一国の市販後データ収集から多国間のクラス III 上市前試験までの幅が広すぎて、平均が役に立たないからです。コストは、国と施設の数、被験者数、登録期間、モニタリングのモデル、機器とエンドポイントの複雑さ、画像や判定委員会の要否、データマネジメントの範囲、市販後追跡の期間によって決まります。提案は総額ではなく、内訳の前提条件と単価で比べてください。
機器を問わず正解になる国はありません。正しい問いは、貴社のプログラムが必要とする被験者、術者、エビデンス要件がどの国にあるのか、そして各国が提出作業、倫理手続きの順序、契約、翻訳をどれだけ上乗せするのか、です。いくつかの国では、適用されるルートが機器のクラスと、研究対象の用途について CE マークがあるかどうかにも左右されるため、候補国を絞る前にルートの見極めが来ます。グレートブリテンは EU MDR の外にあり、別の枠組みの下にあります。
対応できるべきですし、その接続点にこそ価値があります。市販後のエビデンスは、後から組み立て直すよりも、上市前の設計段階で見越されていたほうが説明しやすくなります。なお、レジストリやその他の PMCF 手法は自動的に ISO 14155 に基づく臨床試験になるわけではなく、両者を同じものとして説明すべきではありません。
規制上の状況の確認日 : 2026 年 8 月 10 日。各国のルートや整合規格の引用は変わります。本ページは法的または規制上の助言ではありません。
欧州で医療機器に特化した CRO をお探しですか。貴社の機器、対象市場、そして他の CRO が上記 10 の質問に返した答えをお持ちください。どこに抜けがあるかをお伝えします。