規制エビデンス戦略
Dr Mark Da Costa
最高執行責任者(COO)
認証機関(Notified Body)による審査を直接経験した知見に基づく臨床エビデンス戦略を、クラスIIIの臨床エビデンス資料の構成と防御方法に応用。
対応範囲。 規制エビデンス戦略とクラスIII資料のアーキテクチャ。
ニューロモジュレーション・植込み型神経刺激療法・Regulation (EU) 2017/745
Eclevarは、欧州全域における植込み型神経刺激システムのヒト初回投与試験(First-in-Human)、検証的治験、PMCFプログラムを支援し、臨床戦略、専門施設のフィージビリティ評価、モニタリング、バイオメトリクス、メディカルライティング、規制対応のエビデンス計画を統合的に提供します。
対象となる神経刺激システム
脊髄刺激療法の検証的治験と、レスポンシブ神経刺激療法のフィージビリティスタディとでは、規制以外に共通点はほとんどありません。システムを選択すると、何が変わるのか、そして現時点でEclevarが対応できる範囲をご確認いただけます。
図中のラベル: 硬膜外リード・後根神経節・パルスジェネレーター
慢性神経障害性疼痛・脊椎手術後疼痛症候群・複合性局所疼痛症候群
トライアル刺激から本植込みへの移行、患者報告アウトカムの負担、リードの長期生存性といった要素により、これらは欧州で実施する上で運用上最も負荷の高いニューロモジュレーション試験となります。Eclevarのこの領域におけるチーム経験は、刺激プログラミングではなく、クラスIII植込み型デバイスの方法論と脊椎外科パスウェイの設計にあります。
図中のラベル: 頭蓋リードアンカー・深部標的・パルスジェネレーター
運動障害・治療抵抗性疾患・研究段階の標的
高度に専門化された植込み施設の数が限られていること、評価者トレーニングを要する評価尺度エンドポイント、画像に基づくリード位置決定などが特徴です。Eclevarはこうした試験を運営する体制を備えていますが、DBSプログラムの実施実績があるとは主張していません。
図中のラベル: 迷走神経・らせん状電極・パルスジェネレーター
薬剤抵抗性てんかん・研究段階の神経疾患・炎症性疾患の適応
長期にわたる用量調整(タイトレーション)期間、日誌に基づくエンドポイント、複数年にわたるフォローアップが特徴です。エビデンス上の課題は通常、観察された効果をタイトレーション、アドヒアランス、基礎疾患の自然変動から切り分けられるかという点にあります。
図中のラベル: 返し付きリード・S3神経根・パルスジェネレーター
過活動膀胱・尿閉・便失禁
主要評価項目は膀胱・排便日誌に基づくため、患者が自宅で記録するデータの質が試験の成否を左右します。Eclevarの排泄機能・泌尿器領域の施設ネットワークは、仙骨神経刺激療法プログラムの実施実績ではなく、より広範なデバイス関連業務から得られた運用上の対応力です。
図中のラベル: ウェアラブル送信機・神経に沿ったリード・末梢神経
限局性神経障害性疼痛・術後疼痛・頭痛関連適応
植込み期間が比較的短く、疼痛医学からインターベンショナルラジオロジーまで植込み術者の専門領域が多岐にわたります。施設間のばらつきが主な運用リスクであり、プロトコルはデータをプールできる程度に手技を標準化しておく必要があります。
図中のラベル: 感知・解析・刺激
感知駆動型・アルゴリズム制御型の刺激
閉ループシステムでは治療の一部がソフトウェアに組み込まれるため、追跡すべき対象が変わります。アルゴリズムバージョン、感知性能、そしてパラメータ変更ごとの臨床的影響がそれにあたります。Eclevarはこの対応力を構築中であり、まだ実績のあるサービスラインではないことを率直に申し上げます。
プログラムの流れ
STAGE 01
既存の臨床データが何を裏付け、何を裏付けないかを明確にし、欧州の植込み施設が必要な患者集団を組み入れられるかを確認します。
主要な成果物 エビデンスギャップ分析と専門施設フィージビリティ報告書
STAGE 02
植込み、刺激の忍容性、初期のデバイス性能を評価するための、小規模かつ厳格にモニタリングされた治験。
主要な成果物 治験実施計画書と所轄当局への提出資料一式
STAGE 03
ベネフィット・リスク評価の根拠となる試験であり、対象適応症に応じて妥当性が示されたエンドポイントとレスポンダー定義を用います。
主要な成果物 モニタリングされた多施設共同治験と治験総括報告書
STAGE 04
デバイスの耐久性、リードの完全性、再手術・抜去イベントを、実際に発生する年月にわたって追跡します。
主要な成果物 PMCF計画書(MDCG 2020-7)とPMCF評価報告書(MDCG 2020-8)
STAGE 05
すべてのデータセットを、認証機関(Notified Body)から想定される質問に対応できる構成の臨床評価報告書に統合します。
主要な成果物 臨床評価報告書と更新された臨床エビデンス資料一式
治療上の差別化要因
これらのいずれか一つでも誤ると、データセットが完全でモニタリングされ、期限どおりであったとしても、本来答えるべき問いに答えられない結果になりかねません。変数を選択すると、何が懸かっているのか、Eclevarがどのように対応するのかをご確認いただけます。
慢性神経障害性疼痛では妥当性が認められるエンドポイントであっても、運動障害や薬剤抵抗性てんかんには適さない場合があります。評価法、評価時点、臨床的に意味のある差はいずれも、隣接する適応症から流用するのではなく、対象適応症について文献に基づき論証する必要があります。
Eclevarが行うこと 該当する臨床文献および関連するMDCG治験ガイダンスに照らしてエンドポイントの根拠を起草し、他の選択肢を採用しなかった理由を文書化します。
レスポンダー定義は適応症ごとに異なり、議論の的となりやすい要素です。ある慢性疼痛患者集団で広く用いられている閾値が、別の適応症、別の評価尺度、別のフォローアップ期間に自動的に転用できるとは限りません。いかなる閾値も、慣例的に採用するのではなく、妥当性を論証する必要があります。
Eclevarが行うこと 候補となる定義、その公表されている根拠、サンプルサイズへの影響を提示し、スポンサーと治験責任医師が記録に残る形で選択を行えるようにします。
神経刺激装置は固定的な介入ではありません。振幅、周波数、パルス幅、電極接点の構成、プログラム変更は患者間および経時的に変動するため、構造化された検索可能な形式で取得しなければ、試験は実際に行われた治療内容を記述できません。
Eclevarが行うこと すべての設定変更がタイムスタンプ付きで、帰属先が明確かつ解析可能となるよう、自由記述ではなく電子データ収集(EDC)を設計し、デバイスまたはプログラマーからのエクスポートデータを試験記録と照合します。
リード移動、コネクタ不良、感染、電池消耗、選択的抜去は、それぞれ異なる臨床上の時間軸で発生します。報告の慣行は施設によって異なり、コーディングの不整合は、市販後データセットが求められた問いに答えられなくなる最も一般的な原因の一つです。
Eclevarが行うこと 最初の患者組入れ前にイベント分類体系を定義し、それに基づき施設をトレーニングし、スポンサーの安全性監視・苦情処理の用語と整合させます。
植込み型神経刺激装置は、何年にもわたって留置されることが想定されます。持続的な臨床的ベネフィット、電池寿命、再充電の負担、累積再手術率はそれぞれ別個の問いであり、施設担当者の交代や患者の脱落があっても機能するフォローアップ体制が必要です。
Eclevarが行うこと 当初から患者維持を軸として長期フォローアップを構築し、前向き治験が見合わない場合にはレジストリの枠組みを活用します。
本ページに記載のエンドポイント選択、レスポンダー閾値、患者選択基準は一般的な内容にとどまります。試験固有の文言は、プロトコルに反映される前に、スポンサーとともに設定され、当該プログラムのために任命された治験責任医師および独立した専門家によるレビューを受けます。
欧州における植込み施設の実施体制
特定のシステムを植込む欧州施設のプールは限られており、手技件数が最も多い施設が必ずしも治験を遂行できるとは限りません。Eclevarは、手技件数ではなく、患者パスウェイ全体に照らして施設の適格性を評価します。
国数ではなく、実施体制の内容によって示します。
適応拡大と治験責任医師主導のエビデンス
治験責任医師主導試験およびスポンサー主導試験は、新たな適応症、患者集団、刺激アプローチ、診療パスウェイの検討に役立ちます。Eclevarは、明確な科学的問いと適用される法的枠組みを軸に、プロトコル、ガバナンス、データ取得、規制対応への統合を設計します。
治験責任医師主導試験(IIS)は、スポンサー主導試験の簡易版ではありません。法的な役割が異なり、スポンサーの義務も異なり、得られたデータが後に規制当局への申請を裏付けられるかどうかは、試験開始時にどのように設計されたかによって決まります。この判断は慎重に行う価値があります。
プログラム実績
神経系診断および植込み型神経刺激療法の領域におけるEclevarの検証済みの臨床エビデンス貢献事例と、PMCFプログラムモデルの例示。
選定された神経系デバイスプログラム
 Nihon Kohden 神経系診断デバイスプログラム
本プログラムでは、Nihon Kohdenが開発した、筋電図、神経伝導検査、誘発電位測定を統合した神経系診断システムについて、臨床的および規制的に説明可能なエビデンスパッケージが求められました。
本システムは神経および筋の信号を記録・測定するものです。診断用の臨床神経生理学プラットフォームであり、治療的な神経刺激は行いません。
検証済みの提供範囲
公開範囲は、契約書および納品物と照合して検証された業務内容に限られます。
規制上の目的
本臨床エビデンスパッケージは、Regulation (EU) 2017/745に基づく製造業者の適合性評価を裏付けるために作成されました。
認証、承認、適合性評価の結果は、いずれもEclevarによるものではありません。

EclevarおよびNihon Kohdenのプログラムチーム。
本画像はNihon Kohdenの同意を得て掲載しています。
エビデンスパスウェイ
既存データを、意図する用途および主張内容に照らして整理します。
系統的文献レビューにより、現行の診療実態と受け入れられている診断上のベンチマークを確立します。
性能と安全性をそれらのベンチマークに照らして評価し、残存するギャップを文書化します。
市販後に収集すべきエビデンスを、取得方法とともに定義します。
得られた知見を臨床評価報告書および規制関連文書に統合します。
Eclevarは、非公開のクラスIIIプログラムにおいて、エビデンス戦略、想定される認証機関(Notified Body)からの質問への対応、市販後エビデンスアーキテクチャの構築に貢献しました。
検証済みの貢献内容を見るEclevarの役割は助言にとどまります。規制上の結果を主張するものではなく、適合性評価の判断は製造業者および認証機関(Notified Body)に帰属します。
本モデルは例示的なアーキテクチャであり、実施済みの案件ではありません。すでに欧州市場に投入されている神経刺激装置について、臨床評価報告書に長期的なベネフィットとデバイス性能に関するデータが必要な場合に、Eclevarが複数年にわたる市販後臨床フォローアッププログラムをどのように構築するかを示すものです。
患者数、スケジュール、アウトカムは提示していません。これらは実在しないためです。提案書に記載する数値は、貴社のデバイス、適応症、既存の導入実績に基づいて算出されます。
プログラムガバナンス
Eclevarは、臨床エビデンス戦略、欧州における試験実施、バイオメトリクス、規制対応への統合を主導します。適応症固有の医学的監督は、スポンサーの治験責任医師、および各プログラムのために任命された独立したニューロモジュレーション専門家が担います。
規制エビデンス戦略
Dr Mark Da Costa
最高執行責任者(COO)
認証機関(Notified Body)による審査を直接経験した知見に基づく臨床エビデンス戦略を、クラスIIIの臨床エビデンス資料の構成と防御方法に応用。
対応範囲。 規制エビデンス戦略とクラスIII資料のアーキテクチャ。
植込み・外科パスウェイの方法論
Dr Nikhil Khadabadi
最高医療責任者(整形外科・脊椎領域担当)
クラスIII植込み型デバイスの方法論と外科パスウェイの設計。脊髄刺激療法のプロトコルが規定すべき脊椎アプローチ、再手術、抜去のワークフローを含む。
対応範囲。 クラスIII植込み機器の方法論と外科パスウェイの設計。

欧州における臨床オペレーション
Susanne Höfer
臨床オペレーション責任者(DACH地域担当)
ドイツ、オーストリア、スイス全域における植込み施設の適格性評価、施設稼働開始、モニタリング戦略、治験責任医師との連携。
対応範囲。 欧州における施設フィージビリティ評価、稼働開始、モニタリング、クローズアウト。

プロジェクト遂行
Charline Petitdemange
プロジェクト遂行リード(フランス・英国担当)
臨床、データ、ライティング、品質の各ワークストリームにまたがるプログラム遂行と部門横断的なガバナンス。

データとバイオメトリクス
Sébastien Meier Piantanida
最高データ責任者(CDO)・バイオメトリクス責任者
刺激設定とデバイス構成に関する電子データ収集(EDC)の設計、データベースガバナンス、統計解析、解析可能な状態のデータセットの整備。

メディカルライティング
Pierre-Marie Boutanquoi
メディカルライティング責任者
治験総括報告書、臨床評価報告書、PMCF評価報告書の作成、および認証機関(Notified Body)からの照会への対応。
前職の記載は経歴の参考情報としてのみ記載しています。Eclevar MedTechは独立系の受託臨床研究機関(CRO)であり、いかなる認証機関(Notified Body)との提携、認定、推奨関係もありません。本サイトで言及する認証機関の名称は、それぞれの権利者の商標です。認証機関は証明書を発行し、個々の審査担当者が技術文書および臨床エビデンスを評価します。
考慮する規制・臨床・機器関連の枠組み
これらは、Eclevarが治験を計画・実施する際に準拠する枠組みです。ISO 14708-3:2017は、製造業者の植込み型神経刺激装置に適用される機器規格であり、受託臨床研究機関(CRO)が保有する認証ではなく、該当するパートは対象デバイスによって異なります。品質マネジメントシステムの認証、電子システムのバリデーション範囲、データ処理に関する責任は、案件ごとに明示します。
エビデンスリソース
Eclevarのニューロモジュレーション領域における対応力は、高リスク医療機器プログラムを通じて培われた、確立された欧州の臨床オペレーション、バイオメトリクス、メディカルライティング、規制対応の臨床データ基盤に支えられています。
xShareおよび欧州CRO連盟による「EHDS and Clinical Research」公募における、Platinum Award(プラチナ賞)
Eclevar MedTechおよびそのMilo Healthプラットフォームに授与・EUCROF 2026(アムステルダム、2026年2月2日)・Horizon Europe、助成契約番号101136734・臨床データおよび研究プラットフォームに関する賞であり、ニューロモジュレーションに関する賞ではありません。
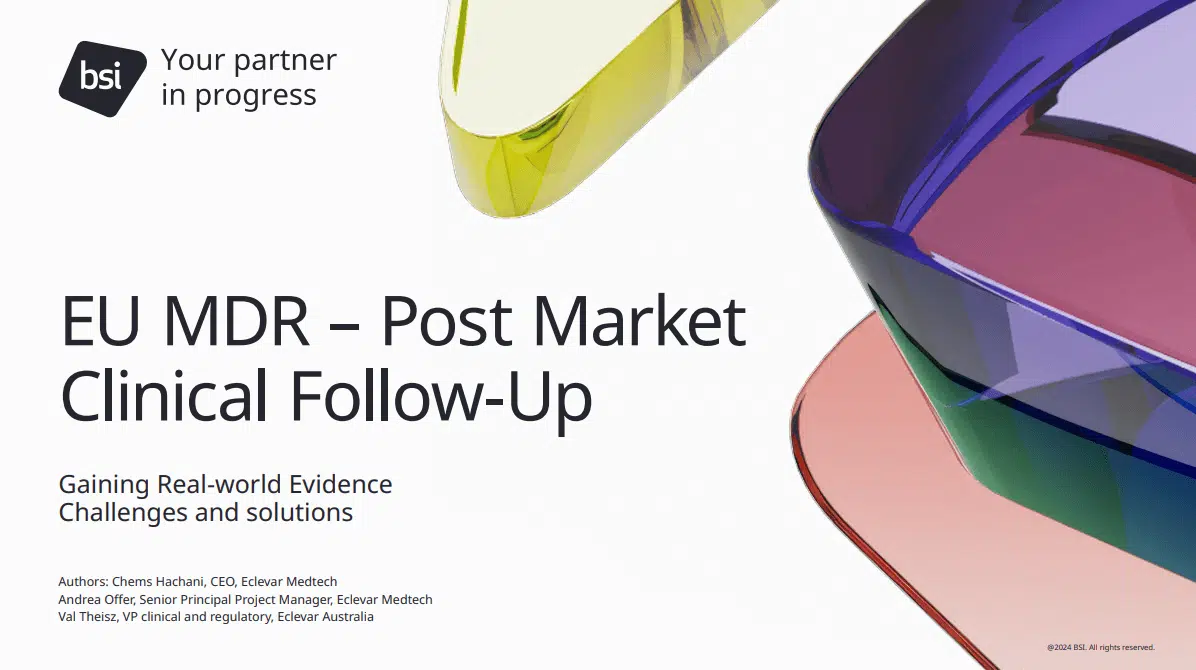
ホワイトペーパー・BSIとEclevar・公開済み
認証機関(Notified Body)であるBSIとの共著: Regulation (EU) 2017/745における市販後臨床フォローアップに関する臨床エビデンス上の期待事項を実務的に解説。高リスク機器全般を対象としており、ニューロモジュレーションに特化した内容ではありません。
エンドポイント設計、刺激データの取得、再手術・抜去・デバイス不具合の報告を扱う実務向けリソースを準備中です。
FAQ
施設の評判ではなく、適応症を起点とします。重要なのは、その施設が過去12か月間に組入れ基準に合致する患者に何件植込みを行ったか、プロトコルが前提とする多職種チームが実際に存在するか、そして日常診療と並行して試験患者のプログラミングとフォローアップを行う体制があるかという点です。
Eclevarは、フィージビリティアンケート、適格性評価訪問、稼働開始の進捗管理を自社で実施し、各施設ですでに進行中の競合試験についても報告します。ニューロモジュレーション領域では、最も優れた施設はすでに他の試験に関与していることが多いためです。
ヒト初回投与試験では、意図する患者集団において植込みと刺激を安全に実施できること、およびデバイスが設計どおりに機能することを示す必要があります。これは検証ではなく特性評価であり、エンドポイントは通常、手技の成功、デバイス性能、有害事象プロファイル、初期の忍容性であり、臨床効果は記述的に測定されます。
申請前には、非臨床パッケージ、リスク分析、ベネフィット・リスク評価の論拠がこれを裏付けている必要があります。Eclevarは、治験実施計画書、治験機器概要書への提供情報、所轄当局・倫理委員会への申請資料を作成します。
いずれも対象適応症に応じて論証し、患者組入れ前に確定しておく必要があります。ある慢性疼痛患者集団で確立されているレスポンダー閾値が、別の適応症、別の評価尺度、別のフォローアップ期間に自動的に転用できるわけではなく、妥当性ではなく慣例によって採用された閾値は、認証機関(Notified Body)からの質問を招く典型的な要因となります。
実務的な方法としては、候補となる定義、その公表されている根拠、サンプルサイズへの影響を提示し、スポンサーと治験責任医師が記録に残る形で選択を行うことです。
自由記述ではなく、構造化された項目として取得します。振幅、周波数、パルス幅、有効電極接点、プログラム識別子、そして各変更の日付と理由はすべて検索可能とし、解析において処方内容ではなく実際に行われた治療内容を記述できるようにします。
デバイスまたはプログラマーが構成記録をエクスポートできる場合は、手作業で転記するのではなく、そのエクスポートデータを電子データ収集(EDC)の記録と照合します。
持続的な臨床的ベネフィット、経時的なデバイス性能、そして再手術の全体像です。リード移動・破損、コネクタ・延長ケーブルの不具合、感染、電池消耗、再充電の負担、再手術、抜去について、それぞれの日付と理由を含みます。
計画書はMDCG 2020-7のテンプレートに従い、結果はMDCG 2020-8を用いたPMCF評価報告書として報告します。フォローアップ期間は、報告サイクルの都合ではなく、デバイスの想定耐用期間を反映すべきです。
最初の患者組入れ前に定義したイベント分類体系に基づき、スポンサーの安全性監視・苦情処理の用語と整合させることで、同一のイベントが3つの異なるシステムで3通りにコーディングされることを防ぎます。
施設には当該分類体系に基づくトレーニングが必要です。報告の慣行は施設によって異なり、コーディングの不整合は、市販後データセットが求められた問いに答えられなくなる最も一般的な原因の一つだからです。
意図する用途が変わる場合です。新たな適応症により、既存の臨床評価が対象とする患者集団、解剖学的標的、臨床上の主張の範囲を超える場合、製造業者は通常、自らが管理していない治験責任医師主導試験の成果ではなく、独自の臨床データを必要とします。
治験責任医師主導試験には価値がありますが、そのデータが後に臨床評価を裏付けられるかどうかは、スポンサーシップ、データ所有権、データ取得の方法が当初どのように設計されていたかによって決まります。この判断は後から修正することはできません。
その変更がデバイスの意図する用途、安全性、性能に影響を及ぼすかどうかを問うことによります。影響を及ぼす場合は重大変更に該当し、患者への展開前に独自の評価、場合によっては独自の臨床データが必要となります。
試験においては、トレーサビリティが実務上の要件となります。各患者がどのアルゴリズムまたはファームウェアバージョンを使用していたか、それがいつ変更されたか、そしてエンドポイントデータがバージョンの境界をまたいでいないかという点です。閉ループシステムでは、治療そのものの一部がソフトウェアに組み込まれているため、この対応がより困難になります。
多くの場合可能ですが、それはあらかじめそのように計画されている場合に限られます。ISO 14155:2026に準拠した試験実施は広く認められており、患者集団、エンドポイント、対照が審査当局にとって許容できるものであれば、欧州で得られたデータセットは他の法域への申請にも貢献できます。
これを左右するのは通常、対象市場の期待事項が当初からプロトコルに組み込まれていたかどうかです。データベースロック後に、欧州の検証的治験を別の法域の期待事項に事後的に適合させようとしても、うまくいくことはほとんどありません。
レジストリは、すでに治療を受けている患者集団における長期性能、デバイスの生存性、実臨床下での使用に関する問いに適しており、臨床的ベネフィットがすでに確立されていて、問いが大規模な集団における耐久性と安全性である場合に適しています。
前向き治験が必要となるのは、ベネフィットそのものが問いとなる場合です。新規デバイス、新規適応症、新規刺激戦略、あるいは対照比較を要する主張などがこれにあたります。実際には多くの神経刺激療法プログラムで両方が必要となり、レジストリが治験に取って代わるのではなく、治験を延長する形で順序立てて実施されます。
お問い合わせ
システムの種類、適応症、開発段階、対象国、そして主要なエビデンス上の課題をお聞かせください。Eclevarが、初回のプログラム協議に向けて、臨床戦略、専門施設、データ、バイオメトリクス、PMCF、規制対応の各ワークストリームを整理いたします。
ご送付いただく内容はすべて機密情報として取り扱います。秘密保持契約(NDA)の締結を先に希望される場合は、フォームにその旨をご記入ください。追加の情報共有をいただく前に、当社の契約書を送付いたします。
プログラムの詳細をお送りください
システムの種類、適応症、開発段階、対象国、そして主要なエビデンス上の課題をお知らせください。プロトコルまたは概要書を添付いただくことも可能です。
エビデンスレビューを依頼する メール: clientcare@eclevar.com
ご送付いただいた情報は、お問い合わせへの対応を目的として、Regulation (EU) 2016/679に基づき処理されます。