IDEの臨床戦略と試験計画から、米国施設の適格性評価、統制のとれた実施、データマネジメント、生物統計、報告まで。次に控える米国または欧州のエビデンス上のマイルストーンを、当初から視野に入れて進めます。
Investigational Device Exemption (IDE) は、治験機器を臨床試験で使用することを認める規制上の枠組みです。重大なリスク (SR) を伴う試験は、開始前にFDAによるIDE申請の承認とIRBの承認を必要とします。重大なリスクを伴わない (NSR) 試験は、FDAへのIDE申請を要さない簡略化されたIDE要件に従います。
ECLEVARは臨床面を担います。戦略、実施計画書と評価項目の設計、米国施設の適格性評価、立ち上げ、モニタリングの統括、安全性報告の運用、データマネジメント、生物統計、そして報告です。
医療機器のIDEの枠組みにおいて、規制上の責任は治験依頼者が保持します。ECLEVARは、文書化された責任分担とガバナンスの枠組みのもとで、契約で定められた臨床、運営、データ、報告の業務を実施します。
プログラムごとに必要となる米国側の規制・運営リソースは、試験のスコープ策定時に確認し、試験活動の開始前に文書化します。
治験依頼者が当社に相談される状況は4つあり、それぞれで最初に着手すべきことが変わります。
デザインを確定する前にFDAの見解を得たい場合です。どの問いを立てる価値があるかの判断を支援し、その裏づけとなる臨床的な内容を整えます。
機器も計画も既にあります。残っているのは、臨床に関する記載、リスク分析への入力、既存の試験成績を取りまとめ、相互に矛盾のない状態に保つことです。これらは御社の規制担当責任者と共同で作成します。
まだ組み入れは始まっていません。契約、IRBへの提出、トレーニング、機器の受払管理、モニタリング体制の整備を正しい順序で成立させる必要があります。文書化された責任分担とガバナンスの枠組みのもとで、この順序を統括します。
組み入れが遅れている、データ品質が劣化している、あるいは責任の所在が定まっていない状況です。何が回復可能かを見極め、監督体制を立て直します。
医療機器のIDE試験に対する支援は、臨床戦略から最終報告までを対象とします。範囲はプログラムごとに定めるため、以下の業務すべてがどの試験にも当てはまるわけではありません。
各段階は、進捗会議ではなく、判断と文書によって閉じます。機器、エビデンスの土台、対象集団、手技、評価項目が理解されるまで、施設への打診は始めません。
| 段階 | 下すべき判断 | 成果物 | 責任者 | 回避されるリスク | 次の段階へのゲート |
|---|---|---|---|---|---|
| 1. レディネスとエビデンスの確認 | この機器は米国での試験に進める段階にあるか、そしてどの段階か | 開発段階の評価、エビデンスの不足項目一覧 | 領域担当の医師リード、臨床オペレーション | データが裏づけない仮定の上に組まれた試験 | 段階、使用目的、不足項目を書面で合意 |
| 2. Pre-SubmissionとIDEの計画 | FDAに問うべき論点はどれか | 問いの立て方の方針と、提出一式に用いる臨床的な内容 | 臨床戦略リード、および治験依頼者の規制担当責任者 | 何も変えない問いにFDAとの貴重な機会を費やすこと | 治験依頼者が質問一式を承認 |
| 3. 実施計画書、リスク管理策、運用設計 | これらの評価項目を実際の施設で一貫して収集できるか | 実施計画書への入力、評価項目の根拠、リスク分析への入力 | 領域担当の医師リード、生物統計 | 書面の上では筋が通るが、処置室では実行できない実施計画書 | 評価項目、来院負担、解析上の前提が整合 |
| 4. 治験責任医師と施設のフィージビリティ | 患者、症例数、実施能力を備えた施設はどこか | 施設プロファイル、フィージビリティ報告、治験責任医師の候補一覧 | 米国側の臨床プロジェクトリード | 対象集団を組み入れられない施設を立ち上げてしまうこと | 候補一覧が承認され、組み入れの前提が文書化 |
| 5. FDA、IRB、施設立ち上げの統括 | この試験を開始する前に何が必要か | 立ち上げ計画、IRB提出の支援、トレーニングと受払管理の運用 | 試験立ち上げのリード | FDAとIRBの判断を同一視すること、および未承認のまま施設を開始すること | 該当する承認を施設ごとに文書化 |
| 6. 試験の実施、モニタリング、安全性、データ監督 | 試験は使えるデータを生んでいるか、そして承認どおりに運用されているか | モニタリング計画と訪問報告、安全性のエスカレーション運用 | 臨床プロジェクトリード、データマネジメント、品質 | 実施計画書からの逸脱や原資料の欠落を後になって発見すること | 組み入れ、逸脱、データ品質がいずれも基準内 |
| 7. データベースロック、報告、次の試験への移行 | この試験は何を裏づけ、なお示すべきことは何か | クリーニング済みデータベース、統計解析結果、臨床試験報告書 | データおよび生物統計のリード、メディカルライティング | 完了したものの、治験依頼者が直面するどの判断にも答えない試験 | 報告書が受理され、次のエビデンス上の一歩が定義 |
下すべき判断。 この機器は米国での試験に進める段階にあるか、そしてどの段階か
責任者。 領域担当の医師リード、臨床オペレーション
回避されるリスク。 データが裏づけない仮定の上に組まれた試験
下すべき判断。 FDAに問うべき論点はどれか
責任者。 臨床戦略リード、および治験依頼者の規制担当責任者
回避されるリスク。 何も変えない問いにFDAとの貴重な機会を費やすこと
下すべき判断。 これらの評価項目を実際の施設で一貫して収集できるか
責任者。 領域担当の医師リード、生物統計
回避されるリスク。 書面の上では筋が通るが、処置室では実行できない実施計画書
下すべき判断。 患者、症例数、実施能力を備えた施設はどこか
責任者。 米国側の臨床プロジェクトリード
回避されるリスク。 対象集団を組み入れられない施設を立ち上げてしまうこと
下すべき判断。 この試験を開始する前に何が必要か
責任者。 試験立ち上げのリード
回避されるリスク。 FDAとIRBの判断を同一視すること、および未承認のまま施設を開始すること
下すべき判断。 試験は使えるデータを生んでいるか、そして承認どおりに運用されているか
責任者。 臨床プロジェクトリード、データマネジメント、品質
回避されるリスク。 実施計画書からの逸脱や原資料の欠落を後になって発見すること
下すべき判断。 この試験は何を裏づけ、なお示すべきことは何か
責任者。 データおよび生物統計のリード、メディカルライティング
回避されるリスク。 完了したものの、治験依頼者が直面するどの判断にも答えない試験
該当するすべての承認がそろうまで、組み入れは開始しません。 重大なリスクを伴う試験では、FDAによるIDE申請の承認とIRBの承認は2つの独立した審査です。要件はSRとNSRのいずれに該当するかによって変わります。
科学的に妥当な試験であっても、防げたはずの実行上の問題によって遅延したり、価値を損なったりします。繰り返し現れるものが6つあり、いずれも治験依頼者が想定するより早い段階で手を打つ必要があります。
対策。 フィージビリティの結果は、実施計画書を確定する前に反映します。これにより、手技がどのように予定され、どのような人員で行われるかに照らしてデザインを検証できます。
対策。 各評価項目について、その原資料、収集の時点、記録する担当者を一つずつ確認します。機器に依存する評価項目は、実施計画書の調整、機器の手配計画、中央判定、施設選定のいずれかで対処します。
対策。 施設選定は、技術への関心ではなく、文書化された手技件数と、記述された紹介経路に基づいて行います。
対策。 出荷、保管、使用、返却、照合の各手順を、トレーニング記録とあわせて施設立ち上げ前に定めます。
対策。 文書化された責任分担の枠組みで、業務ごとに誰が判断し、誰が実行し、誰がエスカレーションするかを明示します。治験依頼者が自ら保持する業務も含みます。
対策。 次のマイルストーンをデザインの時点で明示し、そこで必要となる変数を本試験のうちに収集します。
早期実施可能性試験や最初のIDE試験が最後の試験になることはまれです。次の一歩は、米国の検証的試験、欧州の検証的臨床試験、あるいは両者を統合したプログラムのいずれにもなり得ます。この選択によって、本試験で収集すべきもの、すなわち対象集団、評価項目、追跡期間、データ標準が変わります。
要件は法域ごとに固有のままです。FDAの承認は欧州での受け入れを意味せず、欧州の承認もFDAでの受け入れを意味しません。あらかじめ計画できるのはデザインであって、審査の結果ではありません。
関連する取り組み: 早期実施可能性試験、EFSから検証的試験までのエビデンス計画、FDA Pre-SubmissionとEFSの戦略、構造的心疾患領域の早期実施可能性試験。
各プログラムは、医学、データ、品質それぞれの上級責任者が統括します。そのうえで、機器、治療領域、試験の段階、地域、契約範囲に応じて実施体制を組み立てます。
ノーティファイドボディの元チームリーダー兼シニア臨床審査官 · 心臓外科医
Markは、IDEプログラムにおける循環器および構造的心疾患領域の臨床戦略を統括しています。25年にわたるコンサルタント心臓外科医としての経験と、ノーティファイドボディ内部での上級管理職としての実務経験を併せ持ちます。施設に打診する前に、使用目的、標榜する効能、対象集団、手技に照らして試験を検証します。
段階1と3、および該当する循環器領域のチェックポイント。 経営陣
段階1と3、および該当する整形外科・脊椎領域のチェックポイント。 経営陣
段階3、6、7、およびデータベースロックの確認。 臨床データマネジメント

段階5と6、および立ち上げとデータベースロックの確認。 経営陣
詳しい経歴は 経営陣のページに掲載しています。過去の役職は経歴上の背景として記載するものです。ECLEVAR MedTechは独立した企業であり、いかなるノーティファイドボディとも提携しておらず、その推奨も受けていません。
FDA IDE試験の運営は契約締結で終わりません。実施体制には5つの正式なチェックポイントが組み込まれており、試験のスコープを定めた責任者が該当する判断に参加します。
| チェックポイント | 参加者 |
|---|---|
| 機器とエビデンスの初回確認 | 領域担当の医師リード、臨床オペレーション、臨床戦略リード |
| 実施計画書と評価項目の承認 | 領域担当の医師リード、生物統計、臨床オペレーション |
| IDEと立ち上げのレディネス確認 | 臨床オペレーション、品質、試験立ち上げ、治験依頼者の規制部門 |
| 第1症例と組み入れ初期の確認 | 臨床オペレーション、領域担当の医師リード、安全性 |
| データベースロックと最終報告書の確認 | データ、生物統計、メディカルライティング、品質 |
短期間で範囲を定めた関与により、現時点でのIDE試験の状態、不足しているもの、そして次の一歩がスケジュール、範囲、予算に与える見込みの影響をお伝えします。
ここで示す経路の前提は、御社の規制担当責任者による確認を前提とした作業上の仮定であり、規制上の決定ではありません。
Investigational Device Exemptionは、治験機器を臨床試験で使用することを認める規制上の枠組みです。適用除外の場合を除き、機器の試験は21 CFR Part 812に適合する必要があります。重大なリスクを伴う試験は、開始前にFDAによるIDE申請の承認とIRBの承認を必要とします。重大なリスクを伴わない試験は、簡略化されたIDE要件に従い、FDAへのIDE申請は不要です。
重大なリスクを伴う機器を用いる試験では、試験を開始する前にFDAによるIDE申請の承認とIRBの承認が必要です。重大なリスクを伴わない試験は、簡略化されたIDE要件に従い、FDAへのIDE申請は不要です。重大なリスクに該当するか否かの最初の判断は治験依頼者が行い、IRBに提示します。IRBはその判断を審査します。FDAがリスクの判定を行う場合、その判断が最終的な効力を持ちます。
はい。契約で定めた臨床、運営、データ、報告の範囲内で対応します。早期実施可能性試験は、少数の被験者を対象に機器と設計に関する判断の材料を与えます。検証的試験は特定の規制上の判断を裏づけるものであり、統計、モニタリング、運営の面で異なる要求が生じます。
開発段階の評価、IDE実施計画書の作成への入力、評価項目の設計、リスク分析への入力、既存試験のエビデンスの取りまとめ、米国施設と治験責任医師のフィージビリティ、そしてPre-Submissionの問いを支える臨床的な内容です。設計の変更は、提出一式をまとめる前のほうが影響が小さく済みます。
いいえ。IDEに関する責任と規制上の説明責任は治験依頼者が保持します。ECLEVARは、文書化された責任分担の枠組みのもとで、契約範囲に含まれる臨床、運営、データ、報告、助言の業務のみを行います。コンサルタントや窓口担当者が提出資料を支援または送付することはありますが、それによって治験依頼者になるわけではありません。
可能です。ただしFDAは、米国のIDE試験の治験依頼者が米国内に所在することを求めています。したがって米国外のメーカーは、試験開始前に米国内に適切な治験依頼者の体制を用意する必要があります。ECLEVARは通常のCRO契約によって治験依頼者の役割を引き受けることはありません。
役立ちます。ただし、欧州の試験を当初からそれ自体の規制目的に沿って計画している場合に限ります。欧州の要件は独自の枠組みで評価され、FDAの承認が欧州での受け入れを意味することはありません。引き継げるのは設計上の成果、すなわち対象集団の定義、評価項目、追跡期間、そして事前に合意したデータ標準です。
機器とその開発段階、既存のエビデンス、実施計画書と評価項目、米国施設と治験責任医師のプロファイルの確認に加え、責任分担の抜けの評価と、御社の規制担当責任者に確認いただくSRまたはNSR経路の暫定的な前提を含みます。最後に、次の一歩の想定計画と、そのスケジュール、範囲、予算への影響を示します。
Investigational Device Exemptionは、治験機器を臨床試験で使用することを認める規制上の枠組みです。適用除外の場合を除き、機器の試験は21 CFR Part 812に適合する必要があります。重大なリスクを伴う試験は、開始前にFDAによるIDE申請の承認とIRBの承認を必要とします。重大なリスクを伴わない試験は、簡略化されたIDE要件に従い、FDAへのIDE申請は不要です。
重大なリスクを伴う機器を用いる試験では、試験を開始する前にFDAによるIDE申請の承認とIRBの承認が必要です。重大なリスクを伴わない試験は、簡略化されたIDE要件に従い、FDAへのIDE申請は不要です。重大なリスクに該当するか否かの最初の判断は治験依頼者が行い、IRBに提示します。IRBはその判断を審査します。FDAがリスクの判定を行う場合、その判断が最終的な効力を持ちます。
はい。契約で定めた臨床、運営、データ、報告の範囲内で対応します。早期実施可能性試験は、少数の被験者を対象に機器と設計に関する判断の材料を与えます。検証的試験は特定の規制上の判断を裏づけるものであり、統計、モニタリング、運営の面で異なる要求が生じます。
開発段階の評価、IDE実施計画書の作成への入力、評価項目の設計、リスク分析への入力、既存試験のエビデンスの取りまとめ、米国施設と治験責任医師のフィージビリティ、そしてPre-Submissionの問いを支える臨床的な内容です。設計の変更は、提出一式をまとめる前のほうが影響が小さく済みます。
いいえ。IDEに関する責任と規制上の説明責任は治験依頼者が保持します。ECLEVARは、文書化された責任分担の枠組みのもとで、契約範囲に含まれる臨床、運営、データ、報告、助言の業務のみを行います。コンサルタントや窓口担当者が提出資料を支援または送付することはありますが、それによって治験依頼者になるわけではありません。
可能です。ただしFDAは、米国のIDE試験の治験依頼者が米国内に所在することを求めています。したがって米国外のメーカーは、試験開始前に米国内に適切な治験依頼者の体制を用意する必要があります。ECLEVARは通常のCRO契約によって治験依頼者の役割を引き受けることはありません。
役立ちます。ただし、欧州の試験を当初からそれ自体の規制目的に沿って計画している場合に限ります。欧州の要件は独自の枠組みで評価され、FDAの承認が欧州での受け入れを意味することはありません。引き継げるのは設計上の成果、すなわち対象集団の定義、評価項目、追跡期間、そして事前に合意したデータ標準です。
機器とその開発段階、既存のエビデンス、実施計画書と評価項目、米国施設と治験責任医師のプロファイルの確認に加え、責任分担の抜けの評価と、御社の規制担当責任者に確認いただくSRまたはNSR経路の暫定的な前提を含みます。最後に、次の一歩の想定計画と、そのスケジュール、範囲、予算への影響を示します。
情報源の確認日は2026年8月8日です。一般的な情報であり、規制上または法律上の助言ではありません。
公式コンテンツ
当社のチームおよびパートナーであるBSI、TÜV SÜD、RegenLabが作成したホワイトペーパー、お客様の声、出版物。
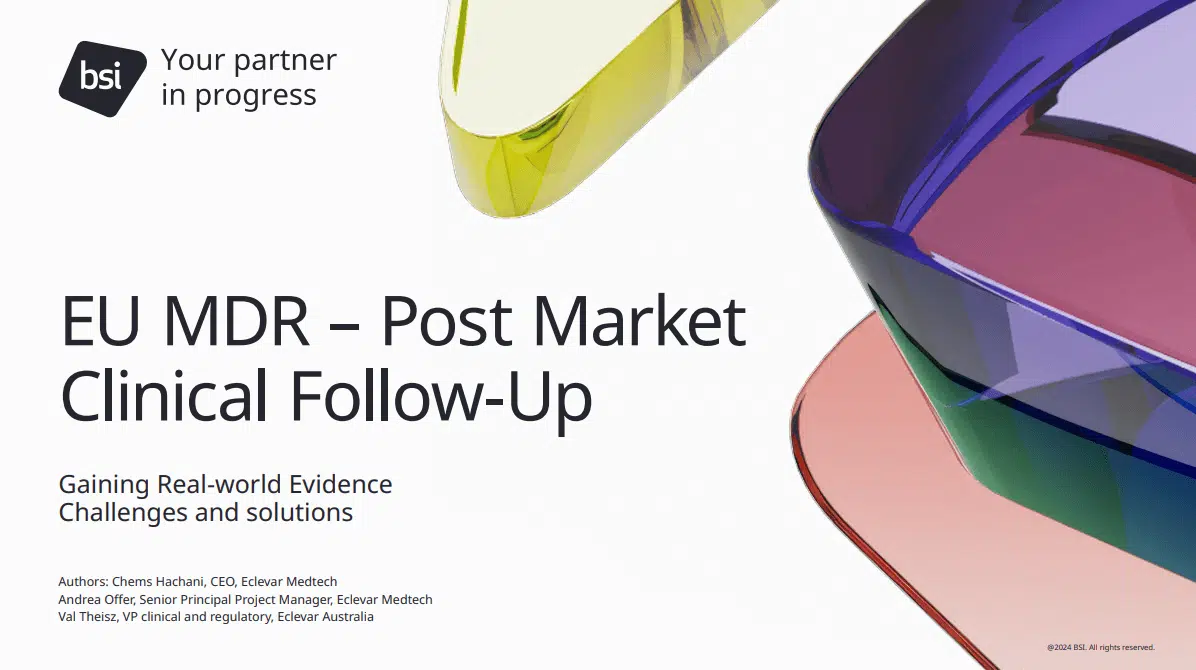
ホワイトペーパー · BSI x Eclevar
ノーティファイドボディであるBSIと共同で執筆しました。EU MDR 2017/745のもとで臨床エビデンスが何を示さなければならないか、そしてデータが越えるべき品質の水準はどこにあるかを実務的に整理しています。それは、欧州のデータセットが審査官の前に置かれる前に満たす水準と同じものです。
PMCF試験 · 再生医療 · EU5か国
EclevarはRegenLabの慢性創傷製品に関するPMCFプログラムを実施しています。EU5か国14施設で160名を対象とする無作為化試験であり、糖尿病性足潰瘍と静脈性下腿潰瘍の双方を対象としています。この協働は、EclevarのISO 14155に関する専門性とMilo Studioプラットフォームを組み合わせ、試験デザインから最終報告書までを担うものです。
« Eclevarは、そのオーダーメイドのアプローチと先進的なMilo Studioプラットフォームにより、大きな戦略的優位をもたらしてくれます。 »Antoine Turzi、CEO、RegenLab
近日公開。 EU MDRのもとでのBreakthrough Device Technology。TÜV SÜDと共同で執筆し、Dr Nikhil Khadabadiが共著者として名を連ねるホワイトペーパーです。
機器、開発段階、そしてエビデンスによって裏づけたい判断をお知らせください。当社であれば何から着手するかをお伝えします。
