Neuromodulation · Implantierbare Neurostimulation · Regulation (EU) 2017/745

Europäisches Neuromodulations-CRO für klinische Programme im Bereich implantierbare Neurostimulation.

Eclevar unterstützt Programme zur Erstanwendung am Menschen, pivotale Prüfungen und PMCF-Programme für implantierbare Neurostimulationssysteme in ganz Europa und integriert dabei klinische Strategie, Machbarkeitsprüfung spezialisierter Zentren, Monitoring, Biometrie, medizinisches Schreiben und die Planung regulatorischer Evidenz.

Klinische Evidenzarchitektur für Neurostimulation Fünf miteinander verbundene Bereiche (Patient, implantierbares System, Kliniker und Arbeitsablauf, klinische Daten sowie regulatorische Evidenz) über einer Ebene übergreifender Datenelemente, bestehend aus Softwareversion, Stimulationseinstellungen, Programmieränderungen, Gerätemängeln sowie Revisions- und Explantationsdaten. PATIENT Indikation · Patientenauswahl Responder-Definition IMPLANTIERBARES SYSTEM Impulsgenerator · Elektrodenleitung · Elektrodenarray Gerätekonfiguration KLINIKER UND ARBEITSABLAUF Implantation · Programmierung · Schulung Revisions- und Explantationspfad KLINISCHE DATEN Symptome · Funktion Lebensqualität · Sicherheit REGULATORISCHE EVIDENZ Erstanwendung am Menschen · Pivotale Prüfung PMCF · CER-Integration ÜBERGREIFENDE DATENELEMENTE Softwareversion · Stimulationseinstellungen Programmieränderungen · Gerätemängel Revisions- und Explantationsdaten
Die Evidenz muss das implantierte System, die programmierte Therapie, den klinischen Arbeitsablauf und das Patientenergebnis miteinander verknüpfen.
Individuelle Erfahrung

Evidenzstrategie für Klasse III

Klinische Evidenzstrategie, die auf eigener Erfahrung mit Prüfungen durch Benannte Stellen beruht.

Eclevar-Leistungserbringung

Klinische Leistungserbringung in Europa

Qualifizierung, Aktivierung und Monitoring implantierender Zentren gemäß ISO 14155:2026.

Eclevar-Leistungserbringung

Strukturierte Erfassung von Stimulationsdaten

Einstellungen, Programmierverlauf und Geräteereignisse werden als abfragbare Daten erfasst, nicht als Freitext.

Eclevar-Leistungserbringung

PMCF- und CER-Integration

Langzeit-Nachbeobachtung, die von vornherein auf den klinischen Bewertungsbericht ausgerichtet ist, den sie unterstützen muss.

Abgedeckte Neurostimulationssysteme

Sechs Systemfamilien, jede mit einer eigenen Evidenzproblematik.

Eine pivotale Studie zur Rückenmarkstimulation und eine Machbarkeitsstudie zur responsiven Neurostimulation haben außer der Regulierung kaum etwas gemeinsam. Wählen Sie ein System aus, um zu sehen, was sich ändert und was Eclevar schon heute übernehmen kann.

Epidurale Elektrodenleitung Hinterwurzelganglion Impulsgenerator
Ansicht von hinten · Lendenwirbelsäulen-Platzierung

In der Abbildung beschriftet: Epidurale Elektrodenleitung · Hinterwurzelganglion · Impulsgenerator

Rückenmarkstimulation (SCS) und Hinterwurzelganglion-Stimulation (DRG)

Chronische neuropathische Schmerzen · Failed-Back-Surgery-Syndrom · komplexes regionales Schmerzsyndrom

Die Umstellung von der Testphase auf das Dauerimplantat, die Belastung durch patientenberichtete Endpunkte und lange Zeiträume bis zum Elektrodenversagen machen dies zu den operativ anspruchsvollsten Neuromodulationsstudien in Europa. Die relevante Teamerfahrung von Eclevar liegt hier in der Methodik für implantierbare Klasse-III-Produkte und in der Gestaltung spinal-chirurgischer Behandlungspfade, nicht in der Stimulationsprogrammierung.

Was die Studie klären muss

  • Teststimulationsphase und Umstellungskriterien
  • Für die Indikation begründete Responder-Definition
  • Erfassung von Elektrodenmigration, Revision und Explantation
  • Begleitende Analgetikaeinnahme als Störfaktor

Was Eclevar übernimmt

  • Klinischer Prüfplan und statistischer Auswertungsplan
  • Machbarkeitsprüfung und Aktivierung implantierender Zentren
  • Elektronische Datenerfassung für Stimulationseinstellungen
  • Klinischer Prüfbericht und CER-Integration

Programmablauf

Wo Ihr Neurostimulationssystem heute steht, entscheidet darüber, welche Evidenz als Nächstes erforderlich ist.

  1. PHASE 01

    Evidenzlücke und Machbarkeit in Europa

    Klären, was die vorhandenen klinischen Daten belegen, was nicht, und ob europäische implantierende Zentren die benötigte Population rekrutieren können.

    Wesentliches Arbeitsergebnis Evidenzlückenanalyse und Machbarkeitsbericht für Spezialzentren

  2. PHASE 02

    Erstanwendung am Menschen und frühe Machbarkeit

    Eine kleine, eng überwachte Prüfung zur Charakterisierung von Implantation, Stimulationsverträglichkeit und früher Geräteleistung.

    Wesentliches Arbeitsergebnis Klinischer Prüfplan und Einreichungsunterlagen für die zuständige Behörde

  3. PHASE 03

    Pivotale klinische Prüfung

    Die Studie, die die Nutzen-Risiko-Argumentation trägt, mit einem für Ihre spezifische Indikation begründeten Endpunkt und einer entsprechenden Responder-Definition.

    Wesentliches Arbeitsergebnis Überwachte multizentrische Prüfung und klinischer Prüfbericht

  4. PHASE 04

    PMCF und Langzeit-Nachbeobachtung

    Erfassung von Gerätelebensdauer, Elektrodenintegrität sowie Revisions- und Explantationsereignissen über die Jahre, in denen sie tatsächlich auftreten.

    Wesentliches Arbeitsergebnis PMCF-Plan (MDCG 2020-7) und PMCF-Bewertungsbericht (MDCG 2020-8)

  5. PHASE 05

    CER und regulatorische Integration

    Alle Datensätze werden zu einem klinischen Bewertungsbericht zusammengeführt, der auf die Fragen ausgerichtet ist, die eine Benannte Stelle voraussichtlich stellen wird.

    Wesentliches Arbeitsergebnis Klinischer Bewertungsbericht und aktualisiertes klinisches Evidenzdossier

Therapeutisches Unterscheidungsmerkmal

Die fünf Variablen, die darüber entscheiden, ob eine Neurostimulationsstudie interpretierbar ist.

Wird auch nur eine dieser Variablen falsch angegangen, kann der Datensatz dennoch vollständig, überwacht und termingerecht sein – und trotzdem die Frage nicht beantworten, für die er konzipiert wurde. Wählen Sie eine Variable aus, um zu sehen, was auf dem Spiel steht und wie Eclevar damit umgeht.

INTERPRETIERBARE STUDIE alle fünf müssen zutreffen 01 Indikation und Endpunkt 02 Patientenauswahl und Responder- Definition 03 Stimulationseinstellungen und Programmier- verlauf 04 Implantation, Revisions- und Explantationspfad 05 Langzeitnutzen und System- leistung Eine Schwäche in nur einer Variable begrenzt, was der gesamte Datensatz belegen kann.
01 Indikation und Endpunkt

Ein Endpunkt, der für chronische neuropathische Schmerzen vertretbar ist, kann für eine Bewegungsstörung oder medikamentenresistente Epilepsie ungeeignet sein. Das Instrument, der Zeitpunkt und der klinisch bedeutsame Unterschied müssen jeweils aus der Literatur für die betreffende Indikation begründet werden und dürfen nicht von einer benachbarten Indikation übernommen werden.

Was wir tun Erstellung der Endpunkt-Begründung anhand der geltenden klinischen Literatur und der einschlägigen MDCG-Leitlinien zu klinischen Prüfungen, mit Dokumentation, warum Alternativen nicht gewählt wurden.

02 Patientenauswahl und Responder-Definition

Responder-Definitionen sind indikationsspezifisch und umstritten. Ein in einer chronischen Schmerzpopulation weit verbreiteter Schwellenwert lässt sich nicht automatisch auf eine andere Indikation, ein anderes Endpunktinstrument oder einen anderen Nachbeobachtungszeitraum übertragen. Jeder Schwellenwert muss begründet und darf nicht per Konvention übernommen werden.

Was wir tun Darstellung der in Betracht kommenden Definitionen, ihrer publizierten Grundlage und ihrer Auswirkungen auf die Stichprobengröße, damit Sponsor und Prüfer die Entscheidung nachvollziehbar dokumentiert treffen.

03 Stimulationseinstellungen und Programmierverlauf

Ein Neurostimulator ist keine feste Intervention. Amplitude, Frequenz, Pulsbreite, Kontaktkonfiguration und Programmänderungen variieren zwischen Patienten und im Zeitverlauf. Werden sie nicht strukturiert und abfragbar erfasst, kann die Studie nicht beschreiben, was tatsächlich abgegeben wurde.

Was wir tun Gestaltung der elektronischen Datenerfassung so, dass jede Konfigurationsänderung mit Zeitstempel, Zuordnung und Analysierbarkeit erfasst wird statt als Freitext, sowie Abgleich von Geräte- oder Programmiergeräte-Exporten mit dem Studiendatensatz.

04 Implantation, Revisions- und Explantationspfad

Elektrodenmigration, Konnektorversagen, Infektion, Batterieerschöpfung und elektive Explantation folgen jeweils unterschiedlichen klinischen Zeitverläufen. Die Meldekonventionen unterscheiden sich zwischen Zentren, und uneinheitliche Kodierung ist einer der häufigsten Gründe, warum Post-Market-Datensätze die an sie gestellte Frage nicht beantworten können.

Was wir tun Festlegung der Ereignis-Taxonomie vor Einschluss des ersten Patienten, Schulung der Zentren darauf sowie Abgleich mit der Vigilanz- und Reklamationsterminologie des Sponsors.

05 Langzeitnutzen und Systemleistung

Implantierbare Neurostimulatoren sollen über Jahre an Ort und Stelle bleiben. Anhaltender klinischer Nutzen, Batterielebensdauer, Aufladeaufwand und kumulative Reoperationsrate sind jeweils eigenständige Fragestellungen, die jeweils eine Nachbeobachtungsstruktur benötigen, die Zentrumswechsel und Patientenausfälle übersteht.

Was wir tun Aufbau der Langzeit-Nachbeobachtung von Beginn an mit Fokus auf Patientenbindung, unter Nutzung von Registerstrukturen dort, wo eine prospektive Prüfung nicht verhältnismäßig wäre.

Endpunktauswahl, Responder-Schwellenwerte und Patientenauswahlkriterien werden auf dieser Seite nur allgemein beschrieben. Die studienspezifische Formulierung wird gemeinsam mit dem Sponsor festgelegt und von den für das Programm bestellten Prüfern und unabhängigen Spezialisten geprüft, bevor sie in ein Protokoll aufgenommen wird.

Leistungserbringung durch europäische implantierende Zentren

Neurostimulationsstudien werden im implantierenden Zentrum gewonnen oder verloren.

Der Pool europäischer Zentren, die ein bestimmtes System implantieren, ist klein, und diejenigen mit dem höchsten Eingriffsvolumen sind nicht immer diejenigen, die eine klinische Prüfung tragen können. Eclevar qualifiziert Zentren anhand des gesamten Patientenpfads, nicht anhand einer Eingriffszahl.

PFAD AN DIESEM SCHRITT GEPRÜFTES QUALIFIKATIONSKRITERIUM Patienten- pfad Implantierender Arzt Programmier- team Revision und Explantationsfähigkeit Langzeit- Nachbeobachtung Einreichungsfertiger Datensatz Indikations- volumen Implantat- erfahrung Programmier- Fähigkeit Revision und Explantationspfad Langzeit-Nachbeobachtung Kapazität Daten- kontinuität Ein Zentrum, das auch nur ein Kriterium nicht erfüllt, kann weiterhin gut implantieren und dennoch nicht in der Lage sein, die Studie zu tragen.
Qualifizierungsmodell für europäische implantierende Zentren. Jedes Zentrum wird anhand des Kriteriums bewertet, das dem von ihm zu leistenden Schritt zugrunde liegt.
  1. 01
    Patientenpfad KriteriumIndikationsvolumen: Eingriffe in der von Ihrem Protokoll definierten Population
  2. 02
    Implantierender Arzt KriteriumImplantationserfahrung mit der untersuchten Systemklasse
  3. 03
    Programmierteam KriteriumProgrammierfähigkeit sowie die Frage, wessen Zeit für die Forschung eingeplant ist
  4. 04
    Revisions- und Explantationsfähigkeit KriteriumRevisions- und Explantationspfad vor Ort durchgeführt statt überwiesen
  5. 05
    Langzeit-Nachbeobachtung KriteriumKapazität für Langzeit-Nachbeobachtung über die gesamte Nutzungsdauer des Geräts
  6. 06
    Einreichungsfertiger Datensatz KriteriumDatenkontinuität von der ersten Implantation bis zum klinischen Bewertungsbericht

Was wir prüfen, was eine Eingriffszahl Ihnen nicht verrät

  • Eingriffe in der von Ihrem Protokoll definierten Population in den zwölf Monaten vor der Aktivierung, statt der Gesamtzahl aller Implantationen
  • Ob der vom Protokoll vorausgesetzte Psychologe, Physiotherapeut oder die Fachpflegekraft am Zentrum tatsächlich vorhanden ist und über Kapazität verfügt
  • Wer das Gerät programmiert, wie oft, und ob die Zeit dieser Person für die Forschung eingeplant ist oder nur für die Routineversorgung
  • Ob Revision und Explantation vor Ort durchgeführt oder anderswo hin überwiesen werden, was darüber entscheidet, ob Ereignisse überhaupt erfasst werden
  • Länderspezifische Abfolge von Ethikkommission und zuständiger Behörde, damit die Aktivierung anhand realer Genehmigungsdauern geplant wird
  • Bereits laufende Konkurrenzstudien am Zentrum, da die erfahrensten Neuromodulationszentren in der Regel bereits gebunden sind

Wie die europäische Abdeckung erbracht wird

Angegeben nach Leistungsmodell, nicht nach Länderzahl.

Regulatorische Einreichungen und Ethikeinreichungen Von Eclevar erstellt und eingereicht, nicht als Unterauftrag vergeben
DACH-Region Aus der Region heraus geleitet von den klinischen Operations von Eclevar
Vereinigtes Königreich Zentrumsbetreuung und federführendes Monitoring im eigenen Haus
Frankreich Klinische Operations und Projektdurchführung im eigenen Haus
Übriges Europa Qualifizierte Partner unter Aufsicht von Eclevar und im Rahmen von Qualitätsvereinbarungen
Daten, Biometrie und medizinisches Schreiben Zentral gehalten für jedes Land der Studie

Indikationserweiterung und prüferinitiierte Evidenz

Aufbau von Evidenz für neue Indikationen, Patientenpopulationen und Stimulationsstrategien.

Prüferinitiierte und sponsorgeführte Studien können helfen, neue Indikationen, Patientenpopulationen, Stimulationsansätze oder Versorgungspfade zu untersuchen. Eclevar strukturiert Protokoll, Governance, Datenerfassung und regulatorische Integration entlang der präzisen wissenschaftlichen Fragestellung und des anwendbaren rechtlichen Rahmens.

Eine prüferinitiierte Studie (Investigator-Initiated Study, IIS) ist keine abgespeckte Version einer Sponsorstudie. Die rechtlichen Rollen unterscheiden sich, die Pflichten des Sponsors unterscheiden sich, und inwieweit die daraus resultierenden Daten später eine regulatorische Einreichung unterstützen können, hängt davon ab, wie die Studie von Beginn an strukturiert wurde. Diese Entscheidung sollte bewusst getroffen werden.

Was wir vor dem ersten Patienten klären

Wer der Sponsor ist
Die rechtliche Sponsorrolle gemäß Regulation (EU) 2017/745 und die daraus resultierenden Pflichten für den Prüfer oder den Hersteller.
Welcher Rahmen gilt
Ob die Studie unter Artikel 62, Artikel 74 oder Artikel 82 fällt, und was dies für Einreichung, Versicherung und Berichterstattung bedeutet.
Dateneigentum und Weiterverwendung
Ob der Hersteller den Datensatz in einem klinischen Bewertungsbericht verwenden kann, schriftlich vereinbart vor Einschluss des ersten Patienten.
Standard der Datenerfassung
Validierte elektronische Datenerfassung von Anfang an, damit der Datensatz einreichungsfertig ist, statt nachträglich rekonstruiert werden zu müssen.

Programmevidenz

Ausgewählte Programmerfahrung und Evidenzmodelle.

Beispiele verifizierter Beiträge von Eclevar zur klinischen Evidenz in der neurologischen Diagnostik und der implantierbaren Neurostimulation, ergänzt durch ein illustratives PMCF-Programmmodell.

Ausgewähltes Programm für ein neurologisches Gerät

Nihon Kohden Nihon Kohden Programm für ein neurologisches Diagnosegerät

Klinische Evidenz nach EU-MDR für ein Elektromyographie- und Evoked-Potential-System

Das Programm erforderte ein klinisch und regulatorisch belastbares Evidenzpaket für ein von Nihon Kohden entwickeltes neurologisches Diagnosesystem, das Elektromyographie, Nervenleitgeschwindigkeitsmessung und Messung evozierter Potenziale kombiniert.

Das System zeichnet Nerven- und Muskelsignale auf und misst sie. Es handelt sich um eine diagnostische klinisch-neurophysiologische Plattform, die keine therapeutische Neurostimulation abgibt.

Klinisch-neurophysiologische Arbeitsstation Eine auf einem Wagen montierte klinisch-neurophysiologische Arbeitsstation: Erfassungsmonitor mit Anzeige von drei Signalkurven, Bedienkonsole mit Drehreglern, Mehrkanalverstärker mit gepaarten Eingangsanschlüssen, Gelenkarm mit Eingangs-Verteilerbox, Elektrodenleitungen zu einem Zubehörfach, Staufach und Rollen.
  • Elektromyographie
  • Nervenleitung
  • Evozierte Potenziale
Elektromyographie- und Evoked-Potential-Messsystem Klinische Neurophysiologie · neurologisches Diagnosegerät Eigene Illustration auf Basis generischer Gerätekategorie-Geometrie. Es werden keine Produktfotos des Kunden, nachgezeichnete Umrisse oder Modellbezeichnungen verwendet.

Verifizierter Leistungsumfang

  • Klinische Bewertungsstrategie
  • Klinischer Bewertungsbericht
  • Systematische Literaturrecherche
  • Bewertung des Stands der Technik
  • Bewertung klinischer Daten

Der öffentlich dargestellte Umfang beschränkt sich auf Tätigkeiten, die anhand des Vertrags und der gelieferten Dokumentation verifiziert wurden.

Regulatorischer Zweck

Das klinische Evidenzpaket wurde erstellt, um die Konformitätsbewertung des Herstellers gemäß Regulation (EU) 2017/745 zu unterstützen.

Eclevar wird kein Zertifizierungs-, Zulassungs- oder Konformitätsbewertungsergebnis zugeschrieben.

Mitglieder der Programmteams von Eclevar und Nihon Kohden.
Programmteams

Programmteams von Eclevar und Nihon Kohden.

Bild veröffentlicht mit Zustimmung von Nihon Kohden.

Evidenzpfad

  1. 01

    Bestehende klinische Evidenz

    Vorhandene Daten werden mit der Zweckbestimmung und den erhobenen Aussagen abgeglichen.

  2. 02

    Stand der Technik

    Eine systematische Literaturrecherche ermittelt die aktuelle Praxis und anerkannte diagnostische Referenzwerte.

  3. 03

    Klinische Leistung und Sicherheit

    Leistung und Sicherheit werden anhand dieser Referenzwerte bewertet; verbleibende Lücken werden dokumentiert.

  4. 04

    Planung der Post-Market-Evidenz

    Nach dem Inverkehrbringen noch zu erhebende Evidenz wird zusammen mit der Erfassungsmethode festgelegt.

  5. 05

    CER-Integration

    Die Ergebnisse werden im klinischen Bewertungsbericht und in der regulatorischen Dokumentation zusammengeführt.

Vertrauliches Klasse-III-Programm

Strategie für klinische Evidenz und PMCF bei einer Einreichung für implantierbare Neurostimulation

Eclevar trug zur Evidenzstrategie, zur Antizipation von Fragen der Benannten Stelle und zur Post-Market-Evidenzarchitektur eines vertraulichen Klasse-III-Programms bei.

Verifizierten Beitrag ansehen
Wahrscheinliche Fragen der Benannten Stelle
Beitrag von Eclevar
FrageReicht die vorhandene klinische Evidenz für die beanspruchte Indikation und Population aus?
BeitragEvidenzstrategie: was der aktuelle Datensatz belegt, wo er endet und was noch generiert werden muss.
FrageIst der Langzeitnutzen der Therapie über die Nutzungsdauer des Geräts nachgewiesen?
BeitragAntizipation von Mängeln: Die Argumentation zum Langzeitnutzen wird formuliert, bevor die Frage gestellt wird, nicht danach.
FrageWie ist ein Responder definiert, und ist diese Definition für diese Indikation begründet?
BeitragAnforderungen an den Datensatz: die Variablen und Zeitpunkte, die zur Stützung der jeweils gewählten Definition erforderlich sind.
FrageWie wird die Variabilität von Stimulationseinstellungen und Programmierung berücksichtigt?
BeitragDatenarchitektur: strukturierte Erfassung von Einstellungen, Programmänderungen und Gerätekonfiguration.
FrageIst der Plan für die Post-Market Clinical Follow-up für ein aktives Klasse-III-Implantat angemessen?
BeitragPMCF-Architektur und CER-Integration: Nachbeobachtung, die auf die von ihr unterstützte klinische Bewertung ausgerichtet ist.

Die Rolle von Eclevar war beratend. Es wird kein regulatorisches Ergebnis beansprucht: Entscheidungen zur Konformitätsbewertung obliegen dem Hersteller und der Benannten Stelle.

Illustratives Modell

Ein strukturiertes Langzeit-Evidenzmodell für ein implantierbares Neurostimulationssystem

Modell ansehen

Eine illustrative Architektur, kein abgeschlossenes Mandat. Sie zeigt, wie Eclevar ein mehrjähriges Post-Market-Clinical-Follow-up-Programm für einen bereits auf dem europäischen Markt befindlichen Neurostimulator strukturieren würde, bei dem der klinische Bewertungsbericht Daten zu Langzeitnutzen und Geräteleistung benötigt.

Es werden keine Patientenzahlen, Zeitpläne oder Ergebnisse angegeben, da diese nicht existieren. Zahlen in einem Vorschlag würden aus Ihrem Gerät, Ihrer Indikation und Ihrer installierten Basis abgeleitet.

Studientyp
Prospektive multizentrische PMCF-Studie mit Register-Rückgrat
Population
Konsekutiv implantierte Patienten an teilnehmenden Zentren
Kerndatensatz
Indikation, Implantatdetails, Stimulationseinstellungen, Endpunktinstrument, Geräteereignisse
Nachbeobachtung
Strukturiert entsprechend der erwarteten Nutzungsdauer des Geräts, mit von Beginn an geplanter Patientenbindung
Ergebnisse
PMCF-Bewertungsbericht als Grundlage für die Aktualisierung des klinischen Bewertungsberichts

Programm-Governance

Das Team, das Evidenzstrategie und Programmdurchführung leitet.

Eclevar leitet die klinische Evidenzstrategie, die Studiendurchführung in Europa, die Biometrie und die regulatorische Integration. Die indikationsspezifische medizinische Aufsicht wird von den Prüfern des Sponsors sowie unabhängigen, für das jeweilige Programm bestellten Neuromodulationsspezialisten wahrgenommen.

Dr Mark Da Costa

Regulatorische Evidenzstrategie

Dr Mark Da Costa

Chief Operating Officer

Klinische Evidenzstrategie, die auf eigener Erfahrung mit Prüfungen durch Benannte Stellen beruht und in die Strukturierung und Verteidigung eines klinischen Evidenzdossiers der Klasse III einfließt.

Umfang. Regulatorische Evidenzstrategie und Dossierarchitektur für Klasse III.

Dr Nikhil Khadabadi

Methodik für Implantat- und chirurgische Behandlungspfade

Dr Nikhil Khadabadi

Chief Medical Officer, Orthopädie und Wirbelsäule

Methodik für implantierbare Klasse-III-Produkte und Gestaltung chirurgischer Behandlungspfade, einschließlich der Arbeitsabläufe für spinalen Zugang, Revision und Explantation, die ein Protokoll zur Rückenmarkstimulation festlegen muss.

Umfang. Methodik für Klasse-III-Implantate und Gestaltung chirurgischer Behandlungspfade.

Susanne Höfer

Klinische Operations in Europa

Susanne Höfer

Head of Clinical Operations, DACH-Region

Qualifizierung implantierender Zentren, Zentrumsaktivierung, Monitoring-Strategie und Einbindung der Prüfer in Deutschland, Österreich und der Schweiz.

Umfang. Machbarkeitsprüfung, Aktivierung, Monitoring und Abschluss europäischer Zentren.

Das Delivery-Team kennenlernen
Charline Petitdemange

Projektdurchführung

Charline Petitdemange

Project Delivery Lead, Frankreich und Vereinigtes Königreich

Programmdurchführung und funktionsübergreifende Governance über die Arbeitsstränge Klinik, Daten, medizinisches Schreiben und Qualität.

Sébastien Meier Piantanida

Daten und Biometrie

Sébastien Meier Piantanida

Chief Data Officer · Head of Biometrics

Gestaltung der elektronischen Datenerfassung für Stimulationseinstellungen und Gerätekonfiguration, Datenbank-Governance, Statistik und der analysebereite Datensatz.

Pierre-Marie Boutanquoi

Medizinisches Schreiben

Pierre-Marie Boutanquoi

Head of Medical Writing

Klinische Prüfberichte, klinische Bewertungsberichte und PMCF-Bewertungsberichte sowie Bearbeitung von Rückfragen der Benannten Stelle.

Frühere Positionen werden ausschließlich zum biografischen Kontext angegeben. Eclevar MedTech ist eine unabhängige Auftragsforschungsorganisation (CRO). Sie ist mit keiner Benannten Stelle verbunden, von keiner akkreditiert und wird von keiner unterstützt; auf dieser Website genannte Namen Benannter Stellen sind Marken ihrer jeweiligen Inhaber. Benannte Stellen stellen Zertifikate aus; einzelne Gutachter bewerten technische Dokumentation und klinische Evidenz.

Berücksichtigte regulatorische, klinische und gerätebezogene Rahmenwerke

  • Regulation (EU) 2017/745
  • ISO 14155:2026
  • ISO 14708-3:2017 (implantierbare Neurostimulatoren)
  • Anwendbare MDCG-Leitlinien zu klinischen Prüfungen
  • Regulation (EU) 2016/679 (Datenverarbeitung)
  • Validierte elektronische Systeme, sofern zutreffend

Dies sind die Rahmenwerke, nach denen Eclevar bei der Planung und Durchführung einer klinischen Prüfung arbeitet. ISO 14708-3:2017 ist eine Gerätenorm, die für den implantierbaren Neurostimulator des Herstellers gilt, keine Zertifizierung einer Auftragsforschungsorganisation, und der anwendbare Teil hängt vom betreffenden Gerät ab. Zertifizierung des Qualitätsmanagementsystems, Umfang der Validierung elektronischer Systeme und Verantwortlichkeiten bei der Datenverarbeitung werden je Mandat angegeben.

Evidenz-Ressourcen

Klinische Evidenz und Einblicke.

Die Neuromodulations-Kompetenz von Eclevar wird durch etablierte klinische Operations in Europa, Biometrie, medizinisches Schreiben und regulierte klinische Dateninfrastruktur gestützt, die im Rahmen von Hochrisiko-Medizinprodukteprogrammen entwickelt wurden.

Institutionelle Anerkennung

Platinum Award, xShare und die European CRO Federation, Open Call „EHDS and Clinical Research"

Verliehen an Eclevar MedTech und dessen Plattform Milo Health · EUCROF 2026, Amsterdam, 2. Februar 2026 · Horizon Europe, Finanzhilfevereinbarung Nr. 101136734 · eine Auszeichnung für klinische Daten- und Forschungsplattformen, keine Auszeichnung für Neuromodulation.

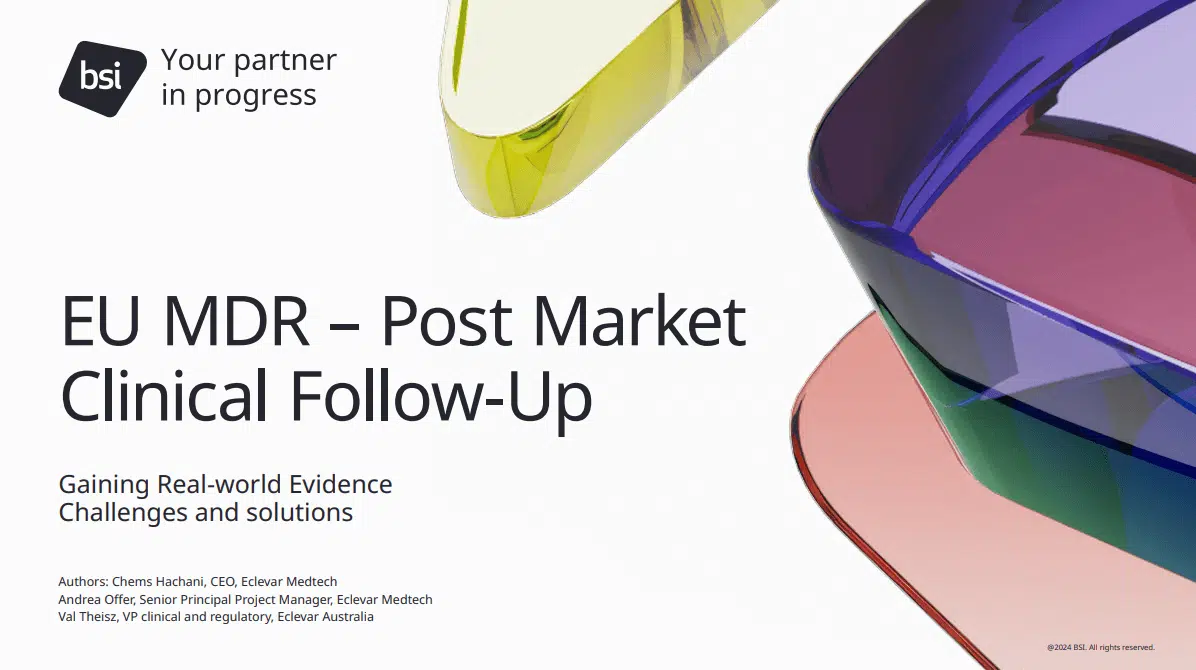
Titelseite des Whitepapers von BSI und Eclevar MedTech zur Post-Market Clinical Follow-up nach EU-MDR

Whitepaper · BSI und Eclevar · Veröffentlicht

Post-Market Clinical Follow-up nach EU-MDR

Gemeinsam mit der Benannten Stelle BSI verfasst: eine praxisnahe Lesart der Erwartungen an klinische Evidenz für die Post-Market Clinical Follow-up gemäß Regulation (EU) 2017/745. Das Papier behandelt Hochrisikoprodukte allgemein und ist nicht spezifisch für Neuromodulation.

Serie zum Evidenzdesign in der Neuromodulation In Entwicklung

Geplante praxisnahe Ressourcen zu Endpunktdesign, Erfassung von Stimulationsdaten sowie Meldung von Revision, Explantation und Gerätemängeln.

FAQ

Fragen, die Sponsoren im Bereich Neuromodulation stellen.

Wie wählen Sie europäische Zentren für eine Studie zu implantierbarer Neurostimulation aus?

Der Ausgangspunkt ist die Indikation, nicht der Ruf des Zentrums. Die Frage ist, wie viele Ihren Einschlusskriterien entsprechende Patienten dieses Zentrum in den letzten zwölf Monaten implantiert hat, ob das vom Protokoll vorausgesetzte multidisziplinäre Team dort tatsächlich existiert, und wer die Kapazität hat, Studienpatienten neben der Routineversorgung zu programmieren und nachzubeobachten.

Eclevar führt den Machbarkeitsfragebogen, die Qualifizierungsbesuche und das Aktivierungs-Tracking im eigenen Haus durch und meldet die an jedem Zentrum bereits laufenden Konkurrenzstudien, da in der Neuromodulation die besten Zentren meist bereits gebunden sind.

Welche Evidenz wird für ein Neurostimulationssystem zur Erstanwendung am Menschen benötigt?

Eine Erstanwendung-am-Menschen-Prüfung muss belegen, dass Implantation und Stimulation in der vorgesehenen Population sicher durchgeführt werden können und dass das Gerät wie vorgesehen funktioniert. Es handelt sich um Charakterisierung, nicht um Bestätigung: Die Endpunkte sind meist Erfolg des Eingriffs, Geräteleistung, Profil unerwünschter Ereignisse und frühe Verträglichkeit, wobei der klinische Effekt deskriptiv gemessen wird.

Das präklinische Dossier, die Risikoanalyse und die Nutzen-Risiko-Argumentation müssen dies vor der Einreichung untermauern. Eclevar erstellt den klinischen Prüfplan, die Zuarbeit zur Prüferinformation (Investigator's Brochure) sowie die Einreichungen bei zuständiger Behörde und Ethikkommission.

Wie sollten Patientenauswahl und Responder-Definitionen festgelegt werden?

Beides muss für die jeweilige Indikation begründet und vor Einschluss des ersten Patienten festgelegt werden. Ein Responder-Schwellenwert, der in einer chronischen Schmerzpopulation gut etabliert ist, lässt sich nicht automatisch auf eine andere Indikation, ein anderes Endpunktinstrument oder einen anderen Nachbeobachtungszeitraum übertragen; ein per Konvention statt durch Begründung übernommener Schwellenwert ist eine vorhersehbare Quelle für Fragen der Benannten Stelle.

Der praktische Ansatz besteht darin, die in Betracht kommenden Definitionen, ihre publizierte Grundlage und ihre Auswirkung auf die Stichprobengröße darzustellen und Sponsor sowie Prüfer die Wahl nachvollziehbar dokumentiert treffen zu lassen.

Wie werden Stimulationseinstellungen und Gerätekonfigurationen erfasst?

In strukturierten Feldern, nicht als Freitext. Amplitude, Frequenz, Pulsbreite, aktive Kontakte, Programmkennung sowie Datum und Grund jeder Änderung sollten abfragbar sein, damit die Analyse beschreiben kann, was tatsächlich abgegeben wurde, statt was verordnet war.

Kann das Gerät oder das Programmiergerät seinen eigenen Konfigurationsdatensatz exportieren, sollte dieser Export mit dem Datensatz der elektronischen Datenerfassung abgeglichen und nicht von Hand übertragen werden.

Was sollte die PMCF für einen implantierbaren Neurostimulator erfassen?

Anhaltenden klinischen Nutzen, die Geräteleistung im Zeitverlauf und das vollständige Bild der Reoperationen: Elektrodenmigration und -bruch, Probleme mit Konnektor und Verlängerungskabel, Infektion, Batterieerschöpfung, Aufladeaufwand, Revision und Explantation, jeweils mit Datum und Grund.

Der Plan folgt der Vorlage MDCG 2020-7, und die Ergebnisse werden in einem PMCF-Bewertungsbericht nach MDCG 2020-8 berichtet. Der Nachbeobachtungszeitraum sollte die erwartete Nutzungsdauer des Geräts widerspiegeln, nicht die Bequemlichkeit des Berichtszyklus.

Wie sollten Ereignisse zu Elektrode, Batterie, Revision und Explantation gemeldet werden?

Anhand einer vor Einschluss des ersten Patienten festgelegten Ereignis-Taxonomie, abgeglichen mit der Vigilanz- und Reklamationsterminologie des Sponsors, damit dasselbe Ereignis nicht in drei verschiedenen Systemen auf drei verschiedene Arten kodiert wird.

Zentren müssen auf diese Taxonomie geschult werden, da sich die Meldekonventionen zwischen Zentren unterscheiden und uneinheitliche Kodierung einer der häufigsten Gründe ist, warum ein Post-Market-Datensatz die an ihn gestellte Frage nicht beantworten kann.

Wann erfordert eine Indikationserweiterung sponsorgeführte klinische Evidenz?

Wenn sich die Zweckbestimmung ändert. Führt die neue Indikation das Gerät über die Population, den anatomischen Zielort oder die klinische Aussage hinaus, die von der bestehenden klinischen Bewertung abgedeckt ist, benötigt der Hersteller in der Regel eigene klinische Daten statt eines Bestands an prüferinitiierten Arbeiten, die er nicht kontrolliert.

Prüferinitiierte Studien können wertvoll sein, doch ob ihre Daten später eine klinische Bewertung unterstützen können, hängt davon ab, wie Sponsorschaft, Dateneigentum und Datenerfassung von Beginn an strukturiert wurden. Diese Entscheidung lässt sich nicht nachträglich korrigieren.

Wie werden Änderungen an Software, Algorithmus oder Signalform bewertet?

Indem geprüft wird, ob die Änderung die Zweckbestimmung, die Sicherheit oder die Leistung des Geräts betrifft. Ist dies der Fall, handelt es sich um eine wesentliche Änderung, die vor dem Einsatz bei Patienten eine eigene Bewertung und möglicherweise eigene klinische Daten benötigt.

In einer Studie besteht die praktische Anforderung in der Rückverfolgbarkeit: welche Algorithmus- oder Firmware-Version bei jedem Patienten aktiv war, wann sie sich geändert hat, und ob Endpunktdaten eine Versionsgrenze überschreiten. Closed-Loop-Systeme erschweren dies, da ein Teil der Therapie selbst in der Software liegt.

Kann europäische Evidenz eine globale regulatorische Strategie unterstützen?

Häufig, aber nur, wenn dies von vornherein so geplant ist. Die Studiendurchführung nach ISO 14155:2026 ist breit anerkannt, und ein europäischer Datensatz kann zu Einreichungen in anderen Jurisdiktionen beitragen, sofern Population, Endpunkte und Vergleichsgruppe für die prüfende Behörde akzeptabel sind.

Entscheidend ist meist, ob die Erwartungen des Zielmarkts von Beginn an in das Protokoll eingeflossen sind. Eine europäische pivotale Studie nach Datenbankschluss nachträglich an die Erwartungen einer anderen Jurisdiktion anzupassen, gelingt selten.

Wann genügt ein Register, und wann ist eine prospektive klinische Prüfung erforderlich?

Ein Register eignet sich für Fragen zu Langzeitleistung, Geräteüberlebensrate und realer Anwendung in einer Population, die die Therapie bereits erhält, wenn der klinische Nutzen etabliert ist und es um Haltbarkeit und Sicherheit im großen Maßstab geht.

Eine prospektive klinische Prüfung ist erforderlich, wenn der Nutzen selbst die Frage ist: ein neues Gerät, eine neue Indikation, eine neue Stimulationsstrategie oder jede Aussage, die einen kontrollierten Vergleich benötigt. In der Praxis benötigen viele Neurostimulationsprogramme beides, zeitlich so abgestimmt, dass das Register die Prüfung erweitert, statt sie zu ersetzen.

Gespräch beginnen

Planen Sie ein Programm für implantierbare Neurostimulation in Europa?

Teilen Sie uns Systemtyp, Indikation, Entwicklungsstadium, Zielländer und die wesentliche Evidenzfrage mit. Eclevar identifiziert die Arbeitsstränge für klinische Strategie, Spezialzentren, Daten, Biometrie, PMCF und Regulatorik für ein erstes Programmgespräch.

Alles, was Sie übermitteln, wird vertraulich behandelt. Wenn Sie lieber zunächst eine Vertraulichkeitsvereinbarung abschließen möchten, geben Sie dies im Formular an, und wir senden Ihnen unsere Vereinbarung zu, bevor Sie weitere Informationen teilen.

Programmdetails senden

Teilen Sie uns Systemtyp, Indikation, Entwicklungsstadium, Zielländer und Ihre wesentliche Evidenzfrage mit. Sie können ein Protokoll oder eine Synopse anhängen.

Evidenzprüfung anfordern E-Mail an clientcare@eclevar.com

Anforderungen an Vigilanz Meldungen unter MDR 2017/745, MPDG und MPAMIV in Deutschland​