US-Sponsoren / Klinische Studiendurchführung in Europa

Klinische Prüfungen von Medizinprodukten in Europa für US-Sponsoren

Planen und führen Sie Ihre Erstanwendung am Menschen, Ihre Machbarkeits- oder Ihre Pivotstudie in Europa durch, ohne den angestrebten FDA-Evidenzweg aus dem Blick zu verlieren.

Klinische Prüfungen von Medizinprodukten in Europa durchzuführen ist eine strategische Entscheidung, keine Kostenfrage. Eclevar hilft US-Sponsoren zu bestimmen, ob ein rein US-amerikanisches, ein europäisch geführtes oder ein hybrides Modell ihre klinische und regulatorische Frage beantwortet, und führt anschließend den europäischen Teil unter einer einzigen spezialisierten Programmsteuerung durch, von Strategie und Prüfplan bis zu Prüfzentren, Daten und Bericht.

Ausschließlich auf klinische Evidenz für Medizinprodukte spezialisiert
Von Klinikern geführte Studienstrategie
Erfahrung aus der klinischen Bewertung bei einer Benannten Stelle
Durchführung in mehreren europäischen Ländern
Klinische Operationen, Datenmanagement und Biostatistik integriert
30+Evidenzprogramme für Medizinprodukte
2,000+Teilnehmende in den durchgeführten Programmen
Mehrere LänderKlinische Studiendurchführung in Europa
Von der Markteinführungbis zur Evidenz nach dem Inverkehrbringen

Erfahrung in Kardiovaskulär, Orthopädie, Neuromodulation, Wundversorgung und Kontinenzversorgung.

Die Entscheidung vor der Länderwahl

Nur USA, europäisch geführt oder hybrid: Wählen Sie zuerst das Evidenzmodell


Die Frage ist nicht, ob Europa günstiger ist, sondern welche Geografie und welches Studienmodell die Frage beantworten können, die Ihr Programm schließen muss. Eclevar bewertet alle drei Optionen, bevor ein Durchführungsmodell empfohlen wird. Wenn Europa keinen belastbaren Vorteil für die Evidenz oder den Betrieb bietet, sollte die Empfehlung das auch sagen.

Modell 01

Nur USA

Wann es passen kann
Die Population, der Versorgungsstandard oder der prozedurale Kontext sind wesentlich US-spezifisch, oder die Rückmeldung der FDA verlangt eine US-Repräsentation.
Wesentlicher Vorteil
Die Studie wird im angestrebten US-klinischen Kontext durchgeführt, was Fragen zur Übertragbarkeit von Population und Praxis verringert, aber nicht ausräumt.
Wesentliches Evidenzrisiko
Der Zugang zu ausreichend qualifizierten Prüfzentren und geeigneten Patientinnen und Patienten sowie Kosten und Zeitplan für den Aufbau eines US-Zentrennetzes.
Zuerst klären
Die Rekrutierungsannahmen auf Zentrumsebene, die IRB- und Vertragslaufzeiten sowie die IDE-Strategie.
Modell 02

Europäisch geführt

Wann es passen kann
Spezialisierte Prüfärztinnen und Prüfärzte sowie ausreichende Eingriffszahlen bestehen in Europa, der europäische Marktzugang gehört ebenfalls zum Umfang, und Population wie Praxis sind auf die angestrebte US-Zweckbestimmung übertragbar.
Wesentlicher Vorteil
Eine Prüfung kann zugleich für eine Konformitätsbewertung nach EU-MDR und für eine definierte FDA-Verwendung geplant werden.
Wesentliches Evidenzrisiko
Unterschiede im Versorgungsstandard, im Vergleichsprodukt oder in der Nachbeobachtung, die das Argument der Übertragbarkeit auf die US-Praxis schwächen.
Zuerst klären
Die Übertragbarkeit von Population und Praxis, Endpunktdefinitionen, die für jede angestrebte Zweckbestimmung tragen, und die Frage, ob die FDA-Rückmeldung zuerst eingeholt werden sollte.
Modell 03

Hybrid USA und Europa

Wann es passen kann
Die US-Repräsentation ist für die Pivotfrage entscheidend, aber frühe klinische Erfahrung oder prozedurales Lernen können in Europa erarbeitet werden.
Wesentlicher Vorteil
Die US-Übertragbarkeit wird direkt adressiert, während europäische Prüfzentren einen Teil der Rekrutierung und des frühen Lernens tragen.
Wesentliches Evidenzrisiko
Regionale Unterschiede können Heterogenität oder eine Veränderung des Behandlungseffekts einführen, was in Design und Auswertung vorwegzunehmen ist.
Zuerst klären
Die vorab festgelegte Poolings- und Regionalanalysestrategie, harmonisierte Schulungen und Erhebungen sowie ein einheitlicher Datenstandard.

Entscheidungsarchitektur des Studienmodells

Vier gemeinsame Evidenzbereiche, drei Modellkandidaten, eine Entscheidung.

Evidence domain
Modell 01US-only
Modell 02Europe-led
Modell 03Hybrid US and Europe
Population applicabilitySind es die Patientinnen und Patienten, an denen der Antrag gemessen wird?
Conducted within the intended US clinical context; applicability uncertainty is reduced, not eliminated.
Must be argued: demographics, disease severity, and referral pathway compared to the intended US use.
Partially direct; requires a prespecified regional-analysis strategy.
Clinical practice and standard of careWird das Produkt auf dieselbe Weise und von vergleichbaren Anwendern eingesetzt?
Practice setting matches the intended use environment.
Requires comparison of comparator, procedure, adjunctive therapy, and follow-up intervals.
Requires harmonized procedure and training documentation across both regions.
Endpoint alignmentTrägt eine Endpunktdefinition jede angestrebte regulatorische Verwendung?
Endpoints defined against a single review framework.
Endpoints defined once, then checked against each intended regulatory use before lock.
Definitions, windows, and procedures sufficiently harmonized to support the prespecified pooling strategy.
Data quality and regulatory documentationLässt sich die Durchführung rekonstruieren und inspizieren?
Conducted under the US framework applicable to the investigation.
Good clinical practice, ethics review, consent, monitoring, and source data accessibility documented for the intended use.
Each site complies with its local requirements, with one data standard and one governance chain.
Konzeptioneller Rahmen. Die Tabelle stellt die Fragen dar, die jedes Modell beantworten muss, sie ist keine Bewertung: eine Rangfolge oder ein Zahlenvergleich zwischen den Modellen ist nicht impliziert.

Europa stärkt das Programm tendenziell, wenn

  • einschlägige spezialisierte Prüfärztinnen und Prüfärzte sowie die Rekrutierung auf Zentrumsebene den Prüfplan tragen.
  • der europäische Marktzugang ebenfalls verfolgt wird, sodass eine Prüfung mehr als einem Zweck dient.
  • die Studie um eine vereinbarte globale Evidenzfrage herum geplant werden kann.

Ein US- oder Hybridmodell kann vorzuziehen bleiben, wenn

  • die angestrebte Population, das Vergleichsprodukt oder der Versorgungsstandard wesentlich US-spezifisch sind.
  • die Rückmeldung der FDA erkennen lässt, dass eine substanzielle US-Repräsentation erwartet wird.
  • der Eingriff oder das Schulungsmodell nicht verlässlich übertragen werden kann oder die Erfahrung US-amerikanischer Prüfärzte für die Akzeptanz zentral ist.

Was die Strategieprüfung bestimmt

  • Nur USA, europäisch geführt, hybrid oder offen bis zur Rückmeldung der Behörden
  • Angestrebte Verwendung der europäischen Daten
  • Übertragbarkeit von Population und klinischer Praxis
  • Erstes Länder- und Zentrenmodell
  • Endpunkt- und Prüfplanrisiken
  • Regulatorische Abhängigkeiten
  • Annahmen zum kritischen Pfad
  • Vorläufige Budgettreiber

Regulatorische Verwendung

Europäische Daten für ihre angestrebte regulatorische Verwendung konzipieren


FDA may accept clinical data from investigations conducted outside the United States when the applicable requirements are met, including the conditions set out in 21 CFR 812.28 for investigations supporting an IDE or device marketing application. These include well-designed and well-conducted research, good clinical practice, independent ethics committee review, informed consent, supporting documentation, and FDA's ability to validate the data. Separately, the relevance of the population, clinical practice, device configuration, endpoints, and resulting evidence to the intended US use should be assessed for the planned submission.

Die Grenze, klar benannt

Europäische klinische Daten können einen FDA-Antrag stützen, wenn die Studie für ihre angestrebte regulatorische Verwendung konzipiert, durchgeführt und dokumentiert ist. Die endgültige Akzeptanz bleibt der Prüfung durch die FDA vorbehalten. Die Einhaltung der guten klinischen Praxis oder der ISO 14155 macht Daten für sich genommen noch nicht für die FDA akzeptabel.

If the European data are intended to support a material FDA decision, the sponsor should assess whether FDA feedback is appropriate before pivotal protocol lock. Early FDA feedback may identify material concerns while the protocol and operating model can still be revised with less disruption. A detailed reading of the requirements is covered in Können europäische klinische Daten einen FDA-Antrag für ein Medizinprodukt stützen?

Evidenzarchitektur

Eine Evidenzarchitektur, jurisdiktionsspezifische Anforderungen


Die klinische Fragestellung, die Population, die Endpunkte, die Datenerhebung und die Auswertung können in einer gemeinsamen Evidenzarchitektur geplant werden, wenn die angestrebten regulatorischen Verwendungen vorab aufeinander abgestimmt sind. Jurisdiktionsspezifische Anforderungen, Auswertungen, Dokumentationen oder zusätzliche Nachweise können dennoch erforderlich sein, und eine Studie erfüllt nicht automatisch beide Wege.

Eine Studienarchitektur, zwei regulatorische Verwendungen

Fünf gemeinsame Ebenen, zwei jurisdiktionsspezifische Evidenzverwendungen.

E1
Klinische FragestellungWas das Programm am Ende aussagen können muss, und für wen.
E2
Population und klinische PraxisEignung, Krankheitsschwere, Vergleichsprodukt und Anwendungsumfeld.
E3
Endpunkte und ErhebungenDefinitionen, Erhebungsfenster, Bildgebung und Adjudikationsregeln.
E4
Datenerhebung und QualitätskontrollenQuelldaten, Monitoring, Schulung, Meldung von Produktmängeln und Sicherheitsereignissen.
E5
Auswertung und BerichtAuswertungspopulationen, statistische Methoden und der Bericht über die klinische Prüfung.

FDA-spezifische Anforderungen

  • Erklärung zur guten klinischen Praxis und unterstützende Angaben nach 21 CFR 812.28
  • Antragsspezifische Relevanz für die angestrebte US-Zweckbestimmung, die Population und die klinische Praxis
  • Datenvalidierung durch Inspektion oder andere geeignete Mittel

EU-MDR-spezifische Anforderungen

  • Anforderungen an klinische Prüfungen der Verordnung (EU) 2017/745
  • Anforderungen der Ethik-Kommissionen und der zuständigen Behörden je Mitgliedstaat
  • Klinische Bewertung, Nutzen-Risiko-Abwägung und Übergang in die Nachbeobachtung nach dem Inverkehrbringen
Konzeptioneller Rahmen. Die Studienanforderungen hängen vom Produkt, der Zweckbestimmung, dem regulatorischen Weg und der Rückmeldung der Behörden ab. Eine gemeinsame klinische Grundlage bedeutet nicht, dass beide Rahmenwerke dieselben Anforderungen stellen, und eine Studie wird nicht immer beiden genügen. Für eine PMA, die sich ausschließlich auf ausländische klinische Daten stützt, enthält 21 CFR 814.15 die besondere Anforderung, dass die Daten auf die US-Population und die US-medizinische Praxis übertragbar sein müssen; diese besondere Formulierung sollte nicht als identischer gesetzlicher Test für jeden FDA-Antragsweg verallgemeinert werden.

Durchführung

Klinische Studiendurchführung in Europa, von der Strategie bis zum Bericht


Vier Arbeitsstränge unter einer Programmsteuerung.

Arbeitsstrang 01

Strategie und Prüfplan

Wir gehen von der Aussage aus, die Ihr Programm belegen muss, und arbeiten rückwärts zu der Studie, die sie belegen kann, einschließlich der Modellwahl und der angestrebten regulatorischen Verwendungen des Datensatzes.

  • Bewertung des Studienwegs
  • Evidenzstrategie
  • Prüfplan oder Synopse
  • Endpunkt- und Auswertungsrahmen
Behandelte Unsicherheit
Ob die erwogene Studie die Frage beantworten kann und welche Designentscheidungen tragend sind.
Ergebnis für den Sponsor
Ein empfohlenes Modell und ein Prüfplan, der für die angestrebten Verwendungen der Daten gebaut ist.
Arbeitsstrang 02

Länder, Prüfzentren und Studienstart

Eclevar steuert den Arbeitsstrang der europäischen Behörden- und Ethikeinreichungen unter einer Programmsteuerung, mit geprüften lokalen Prozessen und lokaler Unterstützung, wo sie erforderlich ist.

  • Länder- und Zentrenmachbarkeit
  • Behörden- und Ethikeinreichungen
  • Vertragsgestaltung und Aktivierung
  • Prüfarzt- und Verfahrensschulung
Behandelte Unsicherheit
Ob die Rekrutierungsannahme dem Kontakt mit realen Prüfzentren standhält und wie lange Genehmigungen dauern.
Ergebnis für den Sponsor
Ein Länder- und Zentrenmodell mit Machbarkeitsantworten auf Zentrumsebene und einem dokumentierten Schulungsstandard.
Arbeitsstrang 03

Klinische Operationen und Sicherheit

Das Monitoring wird um die Daten herum geplant, die die Hauptfrage tragen, und verbindet Arbeit vor Ort und aus der Ferne mit einer zentralen Auswertung. Der Umgang mit Sicherheitsereignissen und Produktmängeln läuft als definierter Prozess mit nachvollziehbaren Fristen, unter einem verantwortlichen Team.

  • Monitoring vor Ort und aus der Ferne
  • Zentrenbetreuung
  • Überwachung von Sicherheit und Produktmängeln
Behandelte Unsicherheit
Ob die Daten einer Quelldatenprüfung und einer regulatorischen Prüfung der Durchführung standhalten.
Ergebnis für den Sponsor
Ein Monitoringplan mit dokumentierter Sicherheitsberichterstattung.
Arbeitsstrang 04

Daten, Statistik und Bericht

Die Menschen, die die Datenbank aufbauen, arbeiten in derselben Programmsteuerung wie die Teams, die die Prüfzentren führen. Die statistischen Methoden werden vor dem Datenbankschluss vereinbart, und den Bericht schreibt das Team, das das Programm begleitet hat.

  • EDC und klinisches Datenmanagement
  • Biostatistik und Zwischenauswertung
  • Bericht über die klinische Prüfung
  • Übergang in die Pivotstudie oder in die Phase nach dem Inverkehrbringen
Behandelte Unsicherheit
Ob die Auswertung die vorab festgelegte Frage beantwortet und wozu das Ergebnis Sie als Nächstes berechtigt.
Ergebnis für den Sponsor
Eine validierte Datenbank, die statistischen Auswertungen und der Bericht über die klinische Prüfung.

Related capabilities: feasibility and site selection, study start-up, klinisches Monitoring, klinisches Datenmanagement, and Regulatory Affairs und Strategie.

Länderstrategie

Länder für das Produkt auswählen, nicht für eine generische europäische Präsenz


Eclevar baut das Länder- und Zentrenmodell aus der Indikation, dem Eingriff, der prüfplangeeigneten Population, der Leistungsfähigkeit der Prüfärzte, dem Versorgungsstandard, der Infrastruktur und der angestrebten Evidenzverwendung auf. Das Ergebnis ist eine kleine Auswahl von Ländern und namentlich benannten Prüfzentren mit dokumentierter Rekrutierungsgrundlage. Genehmigungsfristen werden hier nicht veröffentlicht: sie hängen vom Land, von der Klassifizierung und vom Dossier ab.

Auswahlrahmen für Länder und Prüfzentren

01
EvidenzfrageAussage, Population, Endpunkt und angestrebte regulatorische Verwendungen.
02
LänderfilterPopulation, Eingriffszahlen, Fallzahl der Prüfärzte, Versorgungsstandard, Infrastruktur, Einreichungsweg, Nachbeobachtungsaufwand, Produktlogistik.
03
Machbarkeit auf ZentrumsebeneBenannte Prüfzentren, benannte Prüfärztinnen und Prüfärzte, dokumentierte Rekrutierungsgrundlage.
04
Länder- und ZentrenauswahlDie kleinste Auswahl, die die Frage in einem belastbaren Zeitrahmen beantwortet.
Conceptual framework. Countries are an output of this sequence, not an input. Applying the screen to a specific device is covered in Wie man ein europäisches Land für eine klinische Prüfung eines Medizinprodukts auswählt.

Nachweis

Einschlägige Erfahrung mit europäischer Durchführung in mehreren Ländern


Coloplast Klinische Prüfung vor dem Inverkehrbringen, abgeschlossen

Coloplast A/S, Prüfung CP348

Coloplast A/S war Sponsor einer klinischen Prüfung vor dem Inverkehrbringen für einen kompakten Prüf-Einmalkatheter für Frauen. Die Frage: ob das Produkt gegenüber CE-gekennzeichneten Vergleichsprodukten unter realen Anwendungsbedingungen einschließlich der Anwendung zu Hause bewertet werden konnte, mit objektiven und von den Teilnehmerinnen berichteten Messgrößen, die über alle Länder hinweg einheitlich erhoben werden.

Crossover investigation architecture across four visits Two randomized sequences are shown across four visits. Sequence one uses the investigational device in the first home-use period and the comparator in the second. Sequence two reverses the order. The two home-use periods each last two weeks. This is a generic schematic of the registered design, not a rendering of any commercial device. Visit 1Visit 2 Visit 3Visit 4 Sequence A Sequence B Investigational 2-week home use Comparator 2-week home use Comparator 2-week home use Investigational 2-week home use Assessments and participant-reported outcomes Randomized sequence allocation at Visit 1
Generisches Schema des registrierten Crossover-Designs. Originalillustration; sie bildet die Geometrie keines kommerziellen Produkts ab.
3Länder: Dänemark, Frankreich, Vereinigtes Königreich
72geplante Teilnehmerinnen laut öffentlicher Registrierung
4Visiten je Teilnehmerin
2zweiwöchige Anwendungsphasen zu Hause

Studienarchitektur und operative Anforderungen

A multicenter, randomized, open-label, crossover design, publicly registered as NCT05814211. Sequence, timing, and assessment windows had to be identical at every site across three countries with different submission and contracting routes, with part of the data generated at home and participant burden treated as a design constraint.

Der Beitrag von Eclevar umfasste die klinische Evidenzarchitektur, die europäische Durchführung und die statistische Methodik, im vom Sponsor beauftragten Umfang und neben dessen eigenen Verantwortlichkeiten.

Warum das für einen US-Sponsor relevant ist

  • Koordination über mehrere Länder: die Disziplin ist dieselbe, ob der Datensatz einer Jurisdiktion dient oder zweien.
  • Endpunktmachbarkeit: ein Endpunkt, den Prüfzentren nicht identisch erheben können, übersteht nirgendwo eine Bewertung.
  • Belastung für Teilnehmende und Prüfzentren: der wesentliche Faktor dafür, ob eine europäische Rekrutierungsannahme trägt.
  • Prozedurale Konsistenz und Datenqualität: die Bedingungen, von denen Übertragbarkeitsargumente später abhängen.

Dies war eine europäische klinische Prüfung vor dem Inverkehrbringen, kein Programm eines US-Sponsors und keine FDA Early Feasibility Study. Sie wird angeführt, um einschlägige Fähigkeit zur europäischen Durchführung in mehreren Ländern zu belegen, nicht eine Akzeptanz durch die FDA oder eine Empfehlung des Sponsors. Die Studienangaben stammen aus der öffentlichen Registrierung; Ergebnisse und die Identität der Vergleichsprodukte werden hier nicht veröffentlicht.

Verantwortung

Das Team hinter der europäischen Studienentscheidung


Therapeutic authority sits with the people responsible for delivery. Our physician leadership includes former Notified Body clinical reviewers. Therapeutic practices: Kardiovaskulär und strukturelle Herzerkrankungen, Orthopädie und Wirbelsäule, Neuromodulation und Neuroimplantate, Moderne Wundversorgung.

Kardiovaskulär und strukturelle Herzerkrankungen
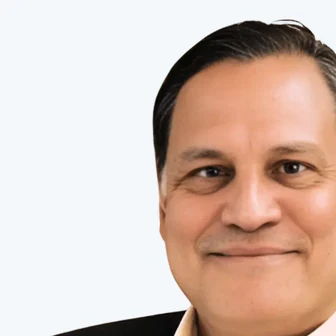
Dr Mark Da Costa

Chief Operating Officer und Leiter Kardiovaskulär, Senior Consultant Surgeon

Mark leitet die kardiovaskuläre klinische Strategie und verbindet 25 Jahre Erfahrung als Consultant für Herzchirurgie mit unmittelbarer Führungserfahrung auf Senior-Ebene bei einer Benannten Stelle. Auf diesem Weg prüft er, ob das vorgeschlagene Modell, die Population und die Endpunkte einer klinischen und regulatorischen Prüfung standhalten, einschließlich prozeduralem Lernen, Bildgebung und Ereignisadjudikation in Programmen zu strukturellen Herzerkrankungen.

Orthopädie, Wirbelsäule und chirurgische Robotik
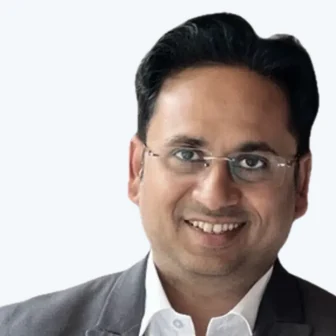
Dr. Nikhil Khadabadi

Chief Medical Officer, Orthopädie und Wirbelsäule

Orthopädischer Chirurg und ehemaliger Senior-Bewerter bei einer Benannten Stelle. Er arbeitet an Programmen, in denen die Lernkurve des Anwenders, die Qualifikation der Prüfärzte sowie Implantat-, Bildgebungs- und Verfahrensnachweise das Studiendesign bestimmen, und daran, wie diese Faktoren gehandhabt werden, wenn die Prüfzentren in mehreren Ländern liegen.

Perspektive der US-klinischen Operationen
Dawn Heimer, PhD

Strategische klinische Beraterin, US Clinical Operations

Dawn bringt strategische Impulse zu den US-klinischen Operationen ein und hilft zu prüfen, ob das vorgeschlagene europäische Betriebsmodell für einen US-Sponsor praktikabel ist und mit den Erwartungen von US-Prüfzentren, Sponsoren und Durchführung verbunden bleibt. Sie arbeitet als externe strategische Beraterin mit der zentralen klinischen, medizinischen, datenbezogenen und projektbezogenen Leitung von Eclevar zusammen.

Klinische Studiendurchführung in Europa
Susanne Höfer mit Charline Petitdemange

Leiterin Klinische Operationen, Region DACH · Project Delivery Lead, Frankreich und Vereinigtes Königreich

Susanne beurteilt, ob das vorgeschlagene Zentrenmodell durchführbar ist und was es auf Zentrumsebene erfordert. Charline trägt die Programmverantwortung: Einreichungen, Aktivierung, Vertragsgestaltung und der tägliche Betrieb, der aus einem vereinbarten Modell offene Prüfzentren und eingeschlossene Teilnehmende macht.

Daten, Statistik, Prüfplan und Bericht
Sébastien Meier Piantanida mit Pierre-Marie Boutanquoi

Chief Data Officer · Leiter Medical Writing

Sébastien definiert den Datenstandard und den Auswertungsansatz, die über Regionen hinweg tragen und einer Prüfung der Durchführung standhalten müssen. Pierre-Marie leitet das Schreiben von Prüfplan und Bericht über die klinische Prüfung, verfasst von dem Team, das die Studie begleitet hat.

Der nächste Schritt

Beginnen Sie mit einer Strategieprüfung für eine US-Europa-Studie


Klären Sie die folgenreichsten Annahmen, bevor das Budget der Pivotstudie gebunden ist.

Unsicherheit und Änderungskosten im Programmverlauf

Nur zur Veranschaulichung. Ohne Einheiten und nicht aus einem klinischen oder finanziellen Datensatz abgeleitet.

Conceptual curves of design uncertainty and cost of change across six program stages Two conceptual lines are drawn over six stages: initial development assumptions, first clinical use, feasibility learning, pivotal design lock, pivotal execution and post-market evidence. The first line, design uncertainty, falls steeply between first clinical use and pivotal design lock and then flattens above the baseline, showing that residual uncertainty remains. The second line, cost of changing the design, rises gradually and then steeply after pivotal design lock. The two lines cross between feasibility learning and pivotal design lock, marked as the decision window. No axis values, units or measured data are shown. Higher Lower Decision window Initialdevelopmentassumptions Firstclinical use Feasibilitylearning Pivotaldesign lock Pivotalexecution Post-marketevidence Residual uncertainty remains after every stage.
Design uncertainty Cost of changing the design Entscheidungsfenster: ein Zeitraum, in dem Änderungen noch mit geringerer Störung möglich sind als nach Aktivierung oder Einschluss.
Nur zur Veranschaulichung. Ohne Einheiten und nicht aus einem klinischen oder finanziellen Datensatz abgeleitet.

Was Sie mitbringen

  • Produkt und Zweckbestimmung
  • Entwicklungsstand
  • Vorhandene präklinische und klinische Evidenz
  • Zielpopulation und vorgeschlagene Endpunkte
  • Bisherige Kontakte mit der FDA
  • Europäische Ziele
  • Länder- oder Prüfarztpräferenzen
  • Angestrebter Zeitplan
  • Die wesentliche Evidenzentscheidung

Für den Start sind keine vertraulichen Unterlagen erforderlich.

Was das Entscheidungspaket enthält

  • Empfohlenes Studienmodell
  • Karte der Evidenzverwendungen
  • Risiken zu Population und Praxis
  • Länder- und Zentrenmodell
  • Endpunkt- und Prüfplanrisiken
  • Regulatorische Abhängigkeiten
  • Vorläufiger kritischer Pfad
  • Budgettreiber und Spanne
  • Fragen, die eine Rückmeldung der Behörden erfordern
  • Empfohlener Umfang des nächsten Schritts

Eine fundierte Empfehlung, keine regulatorische Schlussfolgerung.

Offizielle Inhalte

Unsere Inhalte, von Eclevar gezeichnet

Whitepaper, Kundenstimmen und Publikationen, erstellt von unseren eigenen Teams und von unseren Partnern: BSI, TÜV SÜD und RegenLab.

Titelseite des von BSI und Eclevar verfassten Whitepapers zur EU-MDR

Whitepaper · BSI x Eclevar

Ein Whitepaper von BSI und Eclevar zur EU-MDR

Gemeinsam mit der Benannten Stelle BSI verfasst: ein praxisnaher Blick darauf, was klinische Evidenz unter der EU-MDR 2017/745 zeigen muss und welche Qualitätsschwelle die Daten überschreiten müssen. Es ist dieselbe Schwelle, die ein europäischer Datensatz nimmt, bevor er einem Bewerter vorgelegt wird.

Whitepaper lesen

PMCF-Studien · Regenerative Medizin · 5 EU-Länder

Eine Kundenstimme zur Fähigkeit von Eclevar, komplexe Studien durchzuführen

Eclevar führt das PMCF-Programm von RegenLab zu Produkten für chronische Wunden durch. Es handelt sich um eine randomisierte Studie mit 160 Probanden an 14 Zentren in 5 EU-Ländern, die sowohl das diabetische Fußulkus als auch das venöse Ulcus cruris abdeckt. Die Partnerschaft verbindet die ISO-14155-Expertise von Eclevar mit der Plattform Milo Studio, vom Studiendesign bis zum Abschlussbericht.

« Eclevar, with its tailored approach and the advanced Milo Studio platform, represents a significant strategic advantage. »Antoine Turzi, CEO, RegenLab

  • 160Subjects · 14 centers
  • 5EU countries

Das Testimonial ansehen

Video-Testimonial von RegenLab zum von Eclevar durchgeführten PMCF-Programm

Demnächst verfügbar. Breakthrough Device Technology under the EU MDR, a whitepaper written with TÜV SÜD, co-authored by Dr Nikhil Khadabadi.

Fragen, die uns zuerst gestellt werden

Klinische Prüfungen von Medizinprodukten in Europa: häufige Fragen


Können europäische klinische Daten einen FDA-Antrag für ein Medizinprodukt stützen?

Die FDA kann Daten aus klinischen Prüfungen außerhalb der Vereinigten Staaten akzeptieren, wenn die Prüfung gut konzipiert und gut durchgeführt ist und die Bedingungen des 21 CFR 812.28 erfüllt sind, einschließlich der Durchführung nach guter klinischer Praxis und der Bereitstellung der in der Vorschrift beschriebenen unterstützenden Angaben. Die Akzeptanz eines konkreten Datensatzes bleibt der Prüfung durch die FDA vorbehalten.

Kann ein US-Medizinproduktehersteller eine Erstanwendung am Menschen oder eine Pivotstudie in Europa durchführen?

Ja. Ein US-Medizinproduktehersteller kann eine erste klinische Anwendung oder eine andere klinische Prüfung in Europa durchführen, vorbehaltlich der geltenden europäischen und nationalen Anforderungen. Sollen die Daten später einen FDA-Antrag stützen, sollten die geltenden FDA-Anforderungen Design und Dokumentation von Anfang an prägen, statt nachträglich rekonstruiert zu werden.

Wann ist eine hybride Studie in den USA und in Europa angemessen?

In der Regel dann, wenn die US-Repräsentation für die Fragestellung wichtig ist, ein Teil der Rekrutierung oder der frühen klinischen Erfahrung aber in Europa erarbeitet werden kann. Regionale Unterschiede können Heterogenität oder eine Veränderung des Behandlungseffekts einführen, was in Design und Auswertung vorwegzunehmen ist; die Poolingstrategie, harmonisierte Abläufe und ein einheitlicher Datenstandard werden daher vor dem Einschluss festgelegt.

Wie sollten europäische Länder und Prüfzentren ausgewählt werden?

Aus dem Prüfplan heraus. Population und Schweregradverteilung, Eingriffszahlen, Fallzahl der Prüfärzte, Versorgungsstandard, Infrastruktur, Einreichungsweg, Nachbeobachtungsaufwand und Produktlogistik unterscheiden sich je nach Land und Indikation. Das belastbare Ergebnis ist eine kleine Auswahl von Ländern und namentlich benannten Prüfzentren mit dokumentierter Rekrutierungsgrundlage.

Kann eine Studie die Evidenzziele der FDA und der EU-MDR zugleich bedienen?

Manchmal, und das sollte bewertet und nicht vorausgesetzt werden. Die klinische Fragestellung, die Population, die Endpunkte, die Datenerhebung und die Auswertung können in einer gemeinsamen Evidenzarchitektur geplant werden, wenn die angestrebten regulatorischen Verwendungen vorab aufeinander abgestimmt sind. Jurisdiktionsspezifische Anforderungen, Auswertungen, Dokumentationen oder zusätzliche Nachweise können dennoch erforderlich sein, und eine Studie erfüllt nicht automatisch beide Wege.

Was steuert Eclevar?

Die Bewertung des Studienwegs, die Evidenzstrategie und den Prüfplan, die Länder- und Zentrenmachbarkeit, den Arbeitsstrang der europäischen Behörden- und Ethikeinreichungen, Vertragsgestaltung und Aktivierung, die Prüfarztschulung, das Monitoring, die Überwachung von Sicherheit und Produktmängeln, das klinische Datenmanagement, die Biostatistik und den Bericht über die klinische Prüfung, unter einer Programmsteuerung.

Klinische Prüfungen von Medizinprodukten in Europa, geplant um Ihren regulatorischen Weg herum

Im nächsten Gespräch geht es um Ihr Produkt, Ihre Zweckbestimmung und die Entscheidung, die Sie schließen wollen.

Anforderungen an Vigilanz Meldungen unter MDR 2017/745, MPDG und MPAMIV in Deutschland​